


Página de inicio
Tienda
Póngase en contacto con
Descripción de los efectos potenciales del fragmento 4 (1-4) de timosina beta (Ac-SDKP) basada en la literatura. (Esto no es una descripción del producto, descargo de responsabilidad en la parte inferior de la página).
La Ac-SDKP (N-acetil-seril-aspartil-lisil-prolina) es un fragmento proteico muy pequeño derivado de otra proteína natural llamada timosina β4. En el organismo, unas enzimas especiales cortan la timosina β4 en trozos más pequeños, y uno de los resultados de este proceso es la Ac-SDKP [1]. Esta pequeña molécula es importante porque ayuda a proteger los órganos de la cicatrización (fibrosis), que se produce cuando se acumula demasiado tejido rígido tras una lesión o enfermedad. El problema es que la Ac-SDKP no dura mucho en el organismo.
- es descompuesto rápidamente por una enzima llamada ECA (enzima convertidora de angiotensina). Curiosamente, los fármacos bloqueantes de la ECA (como algunos medicamentos para la hipertensión) pueden aumentar hasta cinco veces los niveles de Ac-SDKP, potenciando su efecto protector [1].
Al principio, los científicos pensaban que la función principal del Ac-SDKP era impedir que las células madre sanguíneas crecieran demasiado rápido. Sin embargo, estudios más recientes demuestran que su función más importante es la curación y protección de los tejidos. Ayuda a detener la proliferación excesiva de tejido cicatricial en órganos como el corazón, los pulmones, el hígado y los riñones. Por ejemplo, reduce la actividad de ciertas señales que hacen que las células produzcan demasiado colágeno (la principal proteína de las cicatrices) e impide que las células reparadoras (fibroblastos) se conviertan en células formadoras de cicatrices. En el caso de las enfermedades renales, el Ac-SDKP resulta realmente prometedor. No sólo ayuda a los riñones a funcionar mejor, sino que también reduce las cicatrices al bloquear el acceso de demasiadas células inmunitarias y aliviar los procesos nocivos que suelen empeorar los daños. En resumen, Ac-
La SDKP actúa en el organismo como una molécula natural "antiescaras" y "protectora de los tejidos". Favorece la cicatrización, reduce la inflamación y puede ser útil en el tratamiento de enfermedades en las que la cicatrización y el daño tisular desempeñan un papel importante.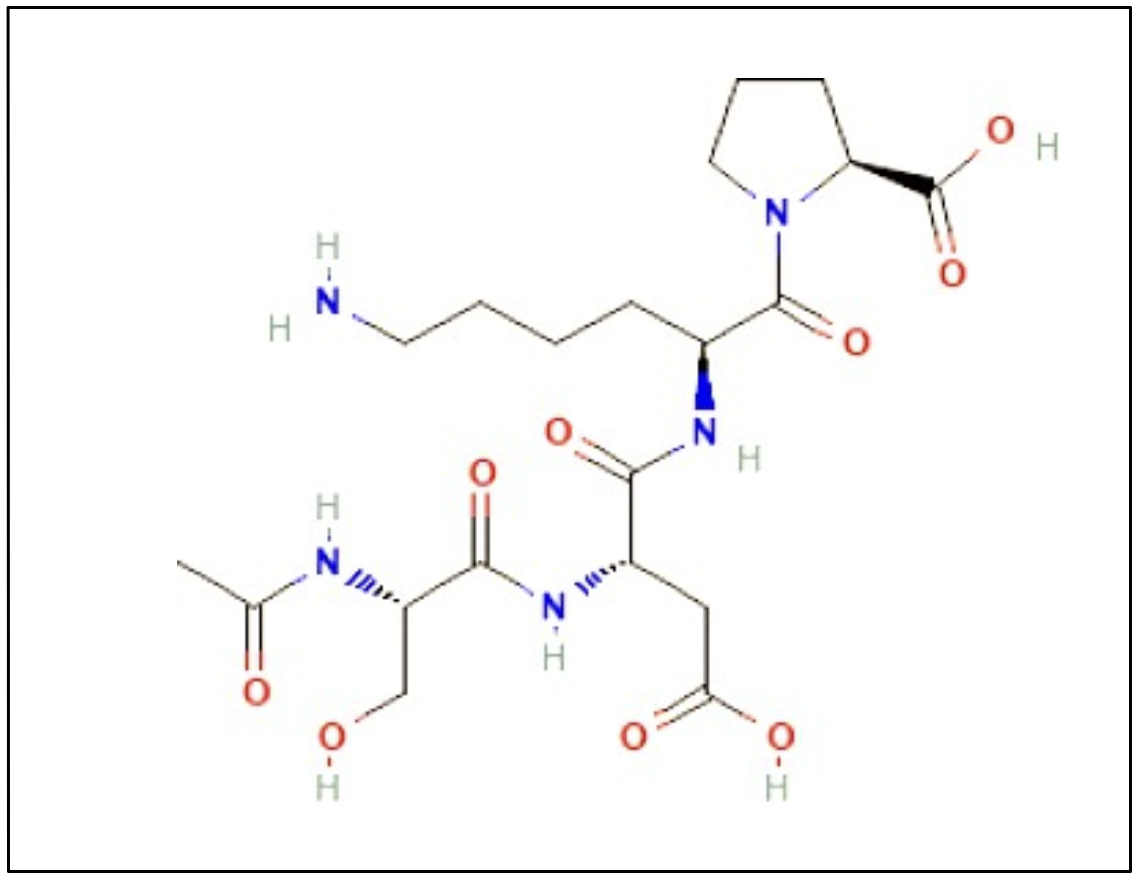
Ac-SDKP protege el corazón (basado en estudios con animales)
Varios estudios científicos han descrito el potencial del Ac-SDKP para la salud cardiaca tanto en casos de emergencia como a largo plazo. En un modelo de infarto de miocardio en ratones, Nakagawa et al. administraron Ac-SDKP a una dosis de 1,6 mg/kg/día mediante una pequeña bomba subcutánea y descubrieron claros beneficios: los desgarros de la pared cardiaca (roturas del corazón) descendieron de 51,0% a 27,3%, y la mortalidad bajó de 56,9% a 31,8%. Al parecer, el péptido actúa calmando las células inmunitarias "de primera ayuda" que pueden agravar el daño (macrófagos M1), sin alterar los macrófagos reparadores (M2) ni los neutrófilos. También ralentizó la acción de una enzima (MMP-9) que descompone el tejido cardiaco tras un infarto, mientras que otro marcador (MPO) se mantuvo inalterado, lo que sugiere una acción dirigida e intencionada [2]. En el caso de la cicatrización cardiaca causada por la hipertensión arterial prolongada, Peng et al. demostraron que el Ac-SDKP podía reducir el tejido cicatricial existente, no sólo prevenirlo. En ratas con un modelo bien establecido de hipertensión, la administración diaria de Ac-SDKP a una dosis de 400-800 µg/kg (por vía subcutánea) durante 8 semanas redujo la cantidad de colágeno en el corazón -el principal signo de cicatrización- de forma dependiente de la dosis (la dosis más alta fue más eficaz). La presión arterial per se no disminuyó, y las respuestas normales a la angiotensina I y la bradicinina no se vieron afectadas, por lo que el beneficio no se debió únicamente a una reducción de la presión arterial. Los niveles sanguíneos de Ac-SDKP aumentaron entre 2 y 5 veces, y se redujeron las señales clave "inductoras de cicatrices" en el corazón (TGF-β y CTGF), lo que confirma un efecto antiescaras directo [3].
Tras un infarto de miocardio, la inflamación y la cicatrización persistentes pueden provocar insuficiencia cardiaca. Yang et al. probaron el Ac-SDKP tanto al principio (para prevenir el daño) como después (para revertirlo). En ambos casos, el contenido total de colágeno cardíaco disminuyó (por ejemplo, de ~24 a ~15 µg/mg en el grupo de prevención y de ~23 a ~15 µg/mg en el grupo de reversión).
~14 µg/mg en el grupo de reversión). También se redujo la acumulación deletérea de células inmunitarias: los macrófagos disminuyeron aproximadamente un tercio en cada grupo, y las células TGF-β-positivas disminuyeron paralelamente. Estos beneficios se lograron sin disminuir la presión arterial ni reducir el tamaño del corazón, y la potencia de bombeo no mejoró notablemente en el grupo de profilaxis. No obstante, la disminución constante de la cicatrización y la inflamación indica una mejora de la estructura cardiaca a lo largo del tiempo [4].
El Ac-SDKP también puede explicar algunos de los beneficios tisulares "adicionales" observados con los fármacos inhibidores de la ECA. Rasoul et al. compararon un modelo de hipertensión inducida por angiotensina II con grupos que recibían captopril o Ac-SDKP (400-800 µg/kg/día). Esto multiplicó varias veces los niveles en sangre y reprodujo muchas de las propiedades protectoras similares a las de los inhibidores de la ECA: menor hipertrofia celular en el corazón, menos macrófagos y mastocitos, niveles más bajos de TGF-β y CTGF y menor acumulación de colágeno. Y lo que es más importante, estos beneficios se produjeron sin disminuir la presión arterial ni reducir el engrosamiento cardíaco, lo que indica una
efecto protector directo sobre el tejido cardiaco [5]. El Ac-SDKP ralentiza la formación de cicatrices en el corazón a nivel celular. En el laboratorio, Rhaleb et al. probaron dosis muy bajas de Ac-SDKP (0,05-100 nmol/l) en células de soporte cardiaco (fibroblastos) de rata cultivadas y observaron dos efectos clave: una reducción del crecimiento celular (copia de ADN) hasta la normalidad en torno a 1 nmol/l y una reducción del colágeno (la principal proteína "cicatrizante") producido en respuesta a la endotelina-1, una potente señal de cicatrización. Las dosis más bajas funcionaron mejor para el colágeno; las dosis muy altas fueron menos eficaces. El péptido parecía silenciar un interruptor de señal celular común (p44/42 MAPK/ERK), y un conocido bloqueador de MAPK proporcionó el mismo beneficio. En pocas palabras, el Ac-SDKP ordena a los fibroblastos que frenen tanto la proliferación como la formación excesiva de cicatrices, presumiblemente reduciendo la actividad de una vía de crecimiento clave [6].
Además, protege al corazón de los daños inducidos por la galectina-3. En un estudio realizado en ratas adultas, Liu et al. administraron galectina-3 (una proteína que induce inflamación y cicatrización) durante cuatro semanas y observaron más células inflamatorias, paredes cardiacas más gruesas, cicatrización más grave alrededor de los vasos y entre las células, mayores niveles de señalización TGF-β/Smad3 (una vía que favorece la cicatrización) y un bombeo más débil en la ecocardiografía. La adición de Ac-SDKP (800 µg/kg/día) evitó la mayoría de estos cambios: disminuyeron las células inflamatorias, la cicatrización y el engrosamiento de la pared cardiaca, y mejoró la función cardiaca. Los datos sugieren que protege el corazón desactivando el "interruptor de cicatrización" TGF-β/Smad3 y mitigando la inflamación [7]. Además, reduce la cicatrización cardiaca en la hipertensión a largo plazo sin modificar la presión arterial. Utilizando un modelo vascular clásico (2 riñones, 1 pinza) en ratas, Rhaleb et al. administraron Ac-SDKP (400 µg/kg/día, por vía subcutánea). Aunque la presión arterial y la hipertrofia cardiaca se mantuvieron elevadas, el tratamiento con el péptido redujo significativamente tanto las células inflamatorias como las proliferantes en el miocardio. Y lo que es más importante, normalizó la fracción de colágeno intersticial, reduciéndola de unos 10,1% en las ratas hipertensas a unos 5,4%, un nivel casi idéntico al de los animales de control (≈5,3%). En resumen, redujo las lesiones tisulares deletéreas incluso cuando la carga de presión permanecía inalterada, lo que sugiere un papel directo en la cicatrización tisular [8]. Además, en combinación con la timosina-β4, la Ac-SDKP promueve la reparación tisular tras un infarto de miocardio. En una revisión narrativa, Cavasin et al. descubrieron que la timosina-β4 promueve tanto la migración celular como la supervivencia. Su derivado, el Ac-SDKP, aporta beneficios adicionales al actuar como agente antifibrótico en la hipertensión. En modelos de infarto de miocardio, se demostró que el Ac-SDKP invertía la formación de cicatrices y reducía la inflamación. También promovió la angiogénesis, como se demostró en estudios in vivo y ex vivo. Además, el Ac-SDKP redujo el riesgo de rotura de la pared cardiaca en ratones, lo que pone de relieve su potencial terapéutico en la reparación cardiovascular. Los beneficios coinciden en gran medida, lo que sugiere que el Ac-SDKP es portador de parte del efecto terapéutico de la timosina β4. Sin embargo, el investigador mencionó que aún se necesitan estudios en humanos para confirmar estos resultados de laboratorio y de estudios en animales [9].
Además, el Ac-SDKP reduce la actividad de las enzimas de degradación tisular desencadenadas por la IL-1β. En fibroblastos de corazón de rata adulta, Rhaleb et al. demostraron que la interleucina-1β (IL-1β), una citoquina proinflamatoria,
aumentó significativamente la expresión de metaloproteinasas de matriz (MMP-2, MMP-9 y MMP-13). Estas enzimas degradan componentes de la matriz extracelular y contribuyen a la remodelación adversa. El Ac-SDKP no alteró la expresión basal de las MMP. Sin embargo, inhibió fuertemente el aumento de los niveles de estas enzimas inducido por la IL-1β. Al mismo tiempo, el Ac-SDKP aumentó la expresión de los inhibidores tisulares de las metaloproteinasas (TIMP-1 y TIMP-2), inhibidores naturales de la actividad de las MMP. Esto ayudó a reequilibrar el recambio de la matriz. El Ac-SDKP también redujo la activación de dos importantes vías de señalización que impulsan la inflamación y la proliferación: NF-κB y ERK/MAPK. Curiosamente, la estimulación con IL-1β no aumentó la producción de colágeno en este modelo. El Ac-SDKP tampoco tuvo ningún efecto sobre la síntesis de colágeno. Esto sugiere que su función protectora se debe a un reequilibrio selectivo de la remodelación tisular, más que a un cambio general en la producción de colágeno. En conjunto, estos resultados indican que el Ac-SDKP puede proteger al miocardio de la remodelación patológica reequilibrando la regulación de la matriz [10].
El Ac-SDKP protege contra el daño cardiaco autoinmune en ratas. En un modelo de miocarditis inducida por células T, Nakagawa et al. trataron a ratas Lewis inmunizadas con Ac-SDKP y observaron la preservación de la función cardiaca, tanto sistólica como diastólica. El tratamiento también redujo el agrandamiento cardíaco, la formación de cicatrices y preservó una estructura miocárdica más sana. El análisis histológico mostró un menor número de células inmunitarias infiltrantes, incluidos macrófagos, células dendríticas y linfocitos T. Paralelamente, se redujeron significativamente los niveles de mediadores inflamatorios clave, como citocinas (IL-1α, TNF-α, IL-2, IL-17), quimiocinas (CINC-1, IP-10), moléculas de adhesión (ICAM-1, L-selectina) y metaloproteinasas de matriz. Curiosamente, el Ac-SDKP no alteró los niveles de autoanticuerpos específicos de miosina ni las respuestas de células T específicas de antígeno. Esto indica que su efecto cardioprotector se debe principalmente a una reducción del reclutamiento de células inmunitarias y a la inhibición de mediadores inflamatorios, más que a un cambio en la producción de autoanticuerpos o en la activación de células T [11].
El Ac-SDKP reduce la inflamación y la formación de enlaces cruzados de colágeno en la hipertensión inducida por angiotensina II. González et al. administraron angiotensina II a ratas durante tres semanas, y otro grupo fue tratado con Ac-SDKP. La presión arterial y la hipertrofia cardiaca se mantuvieron elevadas en ambos grupos, pero el Ac-SDKP impidió el aumento tanto del colágeno total como del colágeno reticulado. Este efecto protector se debió a la inhibición del ARNm de la lisil oxidasa (LOX) y de la proteína LOXL1, enzimas responsables del entrecruzamiento del colágeno y de la rigidez de la cicatriz. Además, el Ac-SDKP redujo la expresión de TGF-β, inhibió la activación de NF-κB y redujo la infiltración de linfocitos T CD4⁺ y CD8⁺ y macrófagos CD68⁺ en el tejido cardiaco. Es importante destacar que la afluencia de linfocitos T CD4⁺ se correlacionó con la expresión de LOXL1, lo que sugiere un vínculo mecanicista entre la actividad de las células inmunitarias y la fibrosis. Estos resultados ponen de relieve que el Ac-SDKP ejerce potentes efectos antifibróticos y antiinflamatorios independientemente de sus efectos sobre la presión arterial [12].
Además, protege el corazón tras un infarto de miocardio en ratones en las fases temprana y tardía. Peng et al. administraron Ac-SDKP (1,6 mg/kg/día) a ratones C57BL/6J tras un infarto de miocardio. En la primera semana, el tratamiento redujo el número de roturas letales de la pared, disminuyó los niveles de ICAM-1, redujo la afluencia de macrófagos y la actividad de digestión de la gelatina, inhibió el p53 y redujo la muerte celular miocárdica; al mismo tiempo, aumentó el número de pequeños vasos sanguíneos en el borde de la lesión, lo que sugiere un mejor crecimiento de nuevos vasos. En la quinta semana, los corazones mostraban menos colágeno intersticial, estructura preservada, niveles más bajos de estrés del retículo endoplásmico (CHOP) y mantenimiento de SERCA2 (crucial para el metabolismo del calcio), así como una mejor función general. En resumen, reduce el daño temprano y promueve una remodelación más saludable a largo plazo [13].
En otro estudio, el Ac-SDKP reduce la cicatrización cardiaca y mejora la función diastólica en la cardiomiopatía diabética. Castoldi et al. indujeron diabetes en ratas y dos meses después iniciaron la administración de Ac-SDKP (1 mg/kg/día con minibombas) durante ocho semanas. Las ratas diabéticas desarrollaron altos niveles de azúcar, marcada fibrosis intersticial y perivascular y mayores niveles de TGF-β1 y fosfo-Smad2/3 en el corazón. El Ac-SDKP redujo ambos tipos de fibrosis y la señalización TGF-β/Smad, también en animales que recibían el inhibidor de la ECA ramipril. La ecografía cardíaca mostró que la diabetes alteraba la sístole y la diástole; la insulina y el ramipril restauraron ambas funciones, mientras que el Ac-SDKP mejoró parcialmente la diástole (función diastólica). Estos datos ponen de relieve el beneficio antifibrótico con un aumento moderado de la función en este modelo [14]. Además, protege los vasos coronarios del daño por radiación y preserva el flujo sanguíneo. En un modelo de rata con irradiación torácica, Sharma et al. administraron Ac-SDKP por vía subcutánea durante 18 semanas. La radiación redujo el flujo sanguíneo en reposo, mató las células endoteliales, aumentó la fibrosis coronaria y alteró las proteínas de la unión estrecha (claudina-1, JAM-2). Con ello se restableció el flujo sanguíneo normal, se conservaron las células endoteliales, se redujo la fibrosis y se restauraron las uniones estrechas. Los estudios de laboratorio demostraron que el Ac-SDKP penetra en las células endoteliales y reduce los niveles de especies reactivas del oxígeno inducidas por la radiación; en animales vivos, el péptido marcado se concentró en las células endoteliales en cuestión de horas. Estos resultados indican protección vascular, menor daño oxidativo y mejor integridad microvascular tras la irradiación [15]. Además, reduce la formación de cicatrices inducida por el estrés en las células de soporte cardiacas. En fibroblastos cardíacos humanos, se pretrataron las células con Ac-SDKP (10 nM) y luego se trataron con tunicamicina (0,25 µg/ml), que provoca "estrés proteico" en el interior de la fábrica celular (retículo endoplásmico). El Ac-SDKP ayudó a impedir que las células estresadas produjeran demasiado colágeno. Funcionó calmando la respuesta celular al estrés, disminuyendo la actividad de una proteína del estrés llamada CHOP y reduciendo la actividad de un interruptor inflamatorio llamado NF-κB. También redujo los niveles de IL-6, la señal que desencadena la inflamación. Cuando se redujo genéticamente la CHOP, siguió disminuyendo la actividad de NF-κB y del colágeno de tipo I tanto a nivel de proteína como de ARNm, lo que confirma la misma vía [16]. En pocas palabras: en condiciones de estrés, esto ayuda a las células a evitar la producción excesiva de proteínas cicatrizantes.
Además, reduce la inflamación del revestimiento de los vasos inducida por el TNF-α. En células endoteliales de arterias coronarias humanas, la estimulación por TNF-α indujo un aumento significativo de la expresión de ICAM-1. Esta molécula de adhesión desempeña un papel clave en la promoción de la adhesión de leucocitos a la superficie de los vasos sanguíneos. El pretratamiento con Ac-SDKP redujo significativamente los niveles de ICAM-1 de forma dependiente de la dosis. El análisis mecanístico demostró que este efecto estaba mediado por la inhibición de la cascada de señalización IKK → IκB → NF-κB, que es crucial para la activación de la expresión de genes inflamatorios. Curiosamente, otras dos vías de señalización, p38 MAPK y ERK, no se vieron alteradas, lo que indica que el Ac-SDKP interactúa selectivamente con la vía NF-κB para ejercer efectos antiinflamatorios en las células endoteliales [17]. El Ac-SDKP ayuda a mantener en reposo el revestimiento vascular y reduce su "pegajosidad" durante la inflamación. Además, previene la cicatrización de las grandes arterias en la hipertensión inducida por angiotensina II, incluso sin reducir la propia presión. En ratas tratadas con angiotensina II, el Ac-SDKP redujo la acumulación de colágeno en la aorta y las señales (ARNm del colágeno de tipo I y III) que provocan la cicatrización. También redujo la hiperactividad de la proteína quinasa C, el estrés oxidativo, la ICAM-1 y la entrada de macrófagos en la pared vascular. Las señales de fibrosis disminuyeron (menos actividad de TGF-β1 y Smad2), mientras que el inhibidor natural de esta vía (Smad7) aumentó. La presión arterial y el grosor aórtico se mantuvieron elevados, por lo que estos beneficios para la pared vascular se debieron a efectos tisulares directos y no a cambios en la presión [18].
El Ac-SDKP también protege al corazón de los daños causados por la radiación. En ratas que recibieron radiación torácica dirigida, 18 semanas de Ac-SDKP preservaron la función cardiaca, redujeron la acumulación de matriz extracelular y la fibrosis, disminuyeron la afluencia de macrófagos y redujeron la muerte celular cardiaca. También disminuyó el nivel y la liberación de Mac-2 (galectina-3), una proteína de los macrófagos responsable de la fibrosis. El Ac-SDKP se observó en el interior de los macrófagos, cerca del núcleo celular, e impidió la liberación de Mac-2 desencadenada por la radiación; cuando los fibroblastos carecían de Mac-2, la radiación provocó señales de cicatrización mucho más débiles [19]. Ayuda a mantener una vasculatura y un tejido cardiaco más sanos tras la irradiación al reducir la inflamación y la formación de cicatrices.
Ac-SDKP para la salud pulmonar (basado en estudios con animales)
La Ac-SDKP mostró efectos antifibróticos más potentes que la timosina-β4 en modelos pulmonares. En primer lugar, en estudios de laboratorio con células pulmonares de personas con fibrosis pulmonar idiopática (FPI), frenó el crecimiento celular excesivo y redujo dos señales de fibrosis inducidas por TGF-β: α-SMA y colágeno. Mientras tanto, en ratones a los que se administró bleomicina para inducir lesiones pulmonares, la timosina-β4 ayudó en una fase temprana (día 7) reduciendo la inflamación y la cicatrización temprana, pero no detuvo la fibrosis en fases posteriores (día 14-21). Estos resultados sugieren que el Ac-SDKP bloquea las fases primarias de la cicatrización en las células y puede proporcionar beneficios antifibróticos más estables y duraderos que su precursor, la timosina-β4 [20]. Además, inhibe la cicatrización pulmonar asociada al sílice mediante el restablecimiento de KIF3A y la desactivación de la señalización de β-catenina.
. En la silicosis en particular, los niveles de KIF3A eran bajos en las muestras de pacientes y en los pulmones de ratas. Cuando se restableció KIF3A, disminuyó la actividad de β-catenina y sus impulsores descendentes MRTF-A y SRF, frenando así la transición epitelio-miofibroblasto (EMyT) asociada a la cicatrización. Esto incrementó de forma consistente la función de KIF3A y, en consecuencia, disminuyó la señalización de β-catenina/MRTF-A/SRF. Sin embargo, una vez eliminado KIF3A, Ac-SDKP perdió estos beneficios, confirmando que KIF3A es esencial para su acción antifibrótica [21].
En otro estudio, Ac-SDKP en combinación con VIP atenuó los cambios relacionados con la EPOC causados por el tabaquismo en ratones. Redujo el daño oxidativo (niveles más bajos de MDA), la cicatrización (niveles más bajos de hidroxiprolina) y un factor clave de la fibrosis (niveles más bajos de TGF-β). Al mismo tiempo, disminuyeron las citocinas inflamatorias (TNF-α, IL-1β, IL-6) y mejoró la protección antioxidante (mayor actividad de la SOD). En consecuencia, el tejido pulmonar observado al microscopio mostró menos inflamación y menos remodelación estructural. La combinación de estas sustancias proporcionó beneficios antioxidantes, antiinflamatorios y antifibróticos en un modelo de lesión por humo [22, 23]. El Ac-SDKP también mostró resultados significativos tanto en la prevención como en el tratamiento de la fibrosis pulmonar inducida por bleomicina. En ratones CD-1, el Ac-SDKP (0,6 mg/kg, i.p.) administrado desde el día 0 o El día 7 mejoró la supervivencia y redujo la pérdida de peso relacionada con la bleomicina. Además, los pulmones mostraron menos inflamación y menos células inmunitarias invasoras, una estructura tisular más sana y menos fibrosis: disminuyeron tanto la tinción de colágeno como los niveles de colágeno soluble. Mecánicamente, las señales pro-fibróticas de IL-17 y TGF-β disminuyeron, y la α-SMA disminuyó, indicando un menor número de miofibroblastos. Es importante destacar que los beneficios se produjeron tanto en esquemas tempranos (profilácticos) como retardados (terapéuticos) [24]. Además, reduce la fibrosis pulmonar inducida por la silicosis a través de la vía P-HSP27/SNAI1. En ratas, la silicosis provocó un aumento de P-HSP27, SNAI1, α-SMA y colágeno I/III en el tejido pulmonar. En cambio, el Ac-SDKP -administrado antes de la exposición o después de la aparición de la enfermedad- disminuyó todos estos marcadores y redujo el número de células positivas tanto para P-HSP27 como para α-SMA en las imágenes. Es importante destacar que su administración a controles sanos no alteró la expresión de la proteína, lo que sugiere que su efecto es selectivo para los pulmones enfermos [25].
Además, ha mostrado fuertes efectos antifibróticos en varios estudios con animales. Un metaanálisis que incluía 18 ensayos aleatorizados (428 animales, 2008-2021) halló que el Ac-SDKP reducía varias señales de fibrosis en comparación con modelos no tratados: α-SMA (DME -2,44), colágeno de tipo I (DME -5,36), colágeno de tipo III (DME -3,07), TGF-β (DME -2,88) y área de nódulos pulmonares (DME
-1,80); todos P<0,001. Además, la hidroxiprolina, un indicador químico del colágeno, también se alteró significativamente [DME 7,62; IC 95% 4,90-10,33; P=0,000], lo que concuerda con un efecto sobre la renovación del colágeno. Estos resultados indican que el Ac-SDKP ralentiza sistemáticamente la fibrosis en modelos de enfermedad pulmonar [26]. En otro estudio, redujo los niveles de TGF-β y CTGF, inhibiendo la cicatrización pulmonar asociada al sílice en ratas. Las ratas recibieron sílice para inducir fibrosis, seguida de Ac-SDKP profiláctico o terapéutico (800 µg/kg/día). En comparación con el grupo de control de silicosis, los niveles de proteína TGF-β1 (a ~0,244 ± 0,016) y CTGF (a ~0,241 ± 0,017) se redujeron significativamente en los pulmones tratados. Del mismo modo, los niveles de ARNm
disminuyeron y el ARNm de CTGF fue notablemente inferior en comparación con los grupos modelo (P<0,05). En el grupo de profilaxis, tanto la proteína como el ARNm del TGF-β1 eran significativamente inferiores a los niveles del modelo de silicosis de 8 semanas (P<0,05). Por último, la histología pulmonar confirmó una menor fibrosis [27]. Además, inhibe la acumulación de colágeno y mejora la estructura pulmonar en la silicosis. Las ratas expuestas a silicosis recibieron Ac-SDKP después de la lesión (tratamiento) o 48 horas antes de la exposición (profilaxis). En los grupos de tratamiento, en comparación con los modelos de silicosis, el área de los nódulos de silicosis disminuyó a 84,28% y 67,93%, la hidroxiprolina a 70,89% y 58,18%, el colágeno de tipo I a 71,08% y 58,13%, y el colágeno de tipo III a 80,13% y 70,70% (en los puntos temporales respectivos). En los grupos profilácticos, en comparación con el modelo de silicosis de 8 semanas, los nódulos disminuyeron a 61,13%, la hidroxiprolina a 60,27%, y el colágeno de tipo I y III a 40,13% y 65,77%. En consecuencia, las tinciones HE y VG mostraron una fibrosis más leve. Esto redujo tanto el contenido de colágeno como la cicatrización visible [28].
Además, protege los pulmones y los huesos calmando las vías de los macrófagos cuando se exponen a la sílice. En ratas y en modelos celulares, el sílice activó TLR4 y RANKL, provocando inflamación pulmonar y resorción ósea por osteoclastos. En cambio, el tratamiento con Ac-SDKP inhibió la señalización de TLR4 y RANKL, protegió la elastina pulmonar, redujo la inflamación pulmonar y disminuyó la activación de los macrófagos. Al mismo tiempo, en el hueso, Ac-SDKP bloqueó la diferenciación de los osteoclastos y ayudó a mantener la densidad y la microarquitectura óseas. Estos resultados indican una doble protección: pulmones más sanos y huesos más estables en las enfermedades relacionadas con la sílice [29]. También reduce la cicatrización pulmonar al inhibir la maduración de las células formadoras de cicatrices. El TGF-β1 estimula normalmente las células de sostén del pulmón (fibroblastos) para que se transformen en miofibroblastos y produzcan más colágeno. Cuando se administró Ac-SDKP antes que TGF-β1, disminuyeron los niveles de α-SMA y colágeno, y también disminuyeron los niveles de TGF-β1 y su receptor. Posteriormente, en ratas con lesión pulmonar inducida por sílice, la administración de Ac-SDKP antes o después de la exposición disminuyó los niveles de TGF-β1, las señales RAS y la actividad SRF, y redujo el número de miofibroblastos α-SMA-positivos en los nódulos pulmonares. Como resultado, disminuyó la acumulación de colágeno, lo que demuestra la protección contra la fibrosis [30, 31]. Además, la Ac-SDKP protege el revestimiento alveolar impidiendo que las células epiteliales se transformen en células formadoras de cicatrices. Bajo la influencia de señales de daño como la silicosis y el TGF-β1, los marcadores epiteliales (E-cadherina, SP-A) disminuyen, mientras que los marcadores mesenquimales y de fibrosis (vimentina, α-SMA, colágeno I/III) aumentan. Con Ac-SDKP, este cambio perjudicial se invirtió: se conservó la identidad epitelial, disminuyeron los marcadores de fibrosis y se atenuó la vía TGF-β1/ROCK1. En consecuencia, la delicada superficie alveolar se mantuvo más próxima a la normalidad y menos propensa a la cicatrización [32]. Además, alivia el estrés de la "fábrica de proteínas" y la muerte celular en las células alveolares, lo que a su vez reduce la cicatrización pulmonar. Cuando aparece la silicosis, las células muestran señales elevadas de estrés de RE (GRP78, PERK fosforilada y eIF2α), CHOP y caspasa-12, y muchas células mueren. Con Ac-SDKP -así como con el bloqueante del estrés del RE 4-PBA- disminuyeron estos marcadores de estrés, se redujo la muerte celular en ensayos celulares y en ratas, y disminuyó el colágeno pulmonar. En general, al calmar la vía PERK/eIF2α/CHOP y la caspasa-12, el Ac-SDKP ayuda a proteger la capa epitelial y ralentiza la progresión de la fibrosis [33].
Ac-SDKP para la salud renal (basado en estudios con animales)
El Ac-SDKP protege los riñones en el lupus sin reducir la presión arterial. Nakagawa et al (2017) demostraron que, en ratones NZBWF1 propensos al lupus, preservaba los filtros renales (menos esclerosis glomerular) y reducía el daño general sin disminuir la presión arterial sistólica. La aparición de hipertensión grave, albúmina urinaria y muerte prematura se produjo más tarde con Ac-SDKP, pero estos retrasos no fueron estadísticamente significativos [34]. La sustancia también protege la función renal durante el estrés salino. Worou et al (2015) estudiaron ratas Dahl sensibles a la sal que fueron tratadas con 800 o 1600 µg/kg/día durante seis semanas. La presión arterial siguió aumentando como consecuencia de la dieta salina, pero los riñones mostraron menos inflamación, menos fibrosis y filtros más sanos. Sólo la dosis más alta redujo los niveles de albúmina urinaria en las ratas sensibles a la sal. En la cepa más resistente (SS13BN), ambas dosis evitaron la fuga de albúmina y el daño estructural [35]. Esto indica que el efecto protector era independiente de la presión arterial. El péptido también reduce el daño renal inmunomediado en el lupus. Liao et al (2015) descubrieron que a las 20 semanas, los ratones propensos al lupus tratados tenían una mejor función renal, aunque los niveles de autoanticuerpos lúpicos no habían cambiado. Los riñones contenían menos células inmunitarias invasivas, como macrófagos y células T. Las señales inflamatorias, como citoquinas y quimioquinas, eran menores, y se inhibía la activación de las proteínas del complemento (C5-9), RANTES, MCP-5 e ICAM-1. Como resultado, se preservó la función de filtración y se redujo el daño microscópico [36].
En otro estudio, previene el daño renal relacionado con la hipertensión a pesar de la persistencia de la presión arterial alta. Rhaleb et al (2011) demostraron que en ratones tratados con solución salina DOCA, el Ac-SDKP (800 µg/kg/día durante 12 semanas) redujo la cicatrización renal (colágeno), la expansión de la matriz de filtración y la afluencia de monocitos/macrófagos, mientras que la presión arterial se mantuvo elevada. Es importante destacar que los niveles de albúmina urinaria se normalizaron (de 41 ± 5 µg a 13 ± 3 µg por 10 g de peso corporal al día, acercándose a los niveles de control) y se restableció parcialmente la pérdida de nefrina (una proteína clave de la brecha de filtración) [37]. Así pues, el Ac-SDKP protegió la barrera de filtración y redujo la cicatrización independientemente de la presión arterial. Además, protege contra la cicatrización y la disfunción renal inducida por la diabetes. Shibuya et al (2005) demostraron que en ratones db/db con diabetes de tipo 2, la administración durante ocho semanas de Ac-SDKP a través de minibombas produjo un aumento de aproximadamente tres veces en la concentración plasmática de Ac-SDKP sin ningún cambio en los niveles de azúcar en sangre. Como resultado, se evitaron el edema glomerular, la proliferación excesiva de la matriz mesangial y la acumulación de matriz extracelular, y los niveles de creatinina plasmática se aproximaron a la normalidad. También disminuyó la albuminuria, aunque el descenso no fue estadísticamente significativo. Mecánicamente, bloqueó la entrada de Smad3 en el núcleo celular, reduciendo así la señalización TGF-β/Smad asociada a la fibrosis [38]. Además, Ac-SDKP reduce la cicatrización renal en la diabetes y es un beneficio adicional además de la inhibición de la ECA. Castoldi et al (2013) indujeron diabetes en ratas y luego administraron Ac-SDKP (1 mg/kg/día), ramipril (3 mg/kg/día), ambos fármacos juntos o placebo. En primer lugar, las ratas diabéticas no tratadas desarrollaron niveles elevados de azúcar en sangre, mayores niveles de albúmina urinaria (albuminuria), fibrosis renal
fibrosis renal y redujo los niveles de nefrina glomerular. Con Ac-SDKP solo, la fibrosis renal disminuyó pero la albuminuria no mejoró. Con ramipril, tanto la albuminuria como la fibrosis disminuyeron y se restablecieron los niveles de nefrina. Es importante destacar que la combinación de Ac-SDKP con ramipril produjo una mayor reducción de la fibrosis que el ramipril solo, aunque la albuminuria no mejoró más. El Ac-SDKP reduce la fibrosis en la nefropatía diabética y potencia la protección antifibrótica de los inhibidores de la ECA sin beneficio adicional sobre la albuminuria [39].
Curiosamente, Zhang et al (2022) desarrollaron un hidrogel de doble red bioinspirado compuesto de gelatina y curcumina-zinc, recubierto de DOPA y funcionalizado con Ac-SDKP inmovilizado. Este sistema se diseñó para superar las limitaciones de los fármacos libres, como su escasa solubilidad, absorción y estabilidad. La aplicación in vivo en riñones de rata parcialmente nefrectomizados demostró que el hidrogel reducía sistemáticamente la fibrosis local, fomentaba la angiogénesis y estimulaba la formación de nuevos túbulos renales. Las pruebas de materiales confirmaron una porosidad, resistencia mecánica y biocompatibilidad adecuadas, lo que respalda aún más su potencial terapéutico [40]. Los estudios comparativos también destacan los efectos distintos y dependientes del estadio de la timosina-β4 (Tβ4). Zuo et al (2013) utilizaron modelos de obstrucción ureteral unilateral en ratones de tipo salvaje y excluidos del gen PAI-1 para evaluar Ac-SDKP, Tβ4 y Tβ4 en combinación con el inhibidor de prolil oligopeptidasa (POP). El Ac-SDKP redujo de forma consistente la fibrosis en ambos genotipos, como demostró la menor deposición de colágeno y fibronectina, el menor número de miofibroblastos y macrófagos activados y la reducción de la señalización profibrótica [41]. Además, Wang et al (2010) demostraron que el Ac-SDKP inhibía la inflamación renal y la fibrosis inducida por obstrucción. En ratas con obstrucción ureteral unilateral, el tratamiento de 14 días redujo la cicatrización tubulointersticial y los cambios inflamatorios en el examen histológico. El péptido redujo la infiltración de macrófagos renales (ED-1) y disminuyó los niveles de proteínas MCP-1, NF-κB, α-SMA y TGF-β1 en células tubulares e intersticiales. También se redujo la expresión génica de MCP-1 y TGF-β1, lo que indica que se redujo tanto el transporte inflamatorio como la activación de la matriz extracelular, que son factores clave de la fibrosis renal [42]. Otras pruebas proceden de modelos de hipertensión con daño renal crónico. Liao et al (2010) administraron Ac-SDKP a una dosis de 800 µg/kg/día a ratas tras una nefrectomía 5/6, antes del daño (prevención) o después del daño (reversión). A pesar de la persistencia de la hipertensión y la hipertrofia ventricular izquierda, el tratamiento redujo la albuminuria, la infiltración de macrófagos y los niveles de colágeno renal en ambos grupos. También se preservó o restauró parcialmente la pérdida de nefrina en los glomérulos, lo que sugiere una mejora de la integridad de la barrera de filtración. Estos hallazgos ponen de relieve que el péptido proporcionó protección renal tanto en fases tempranas como avanzadas de la enfermedad, principalmente a través de efectos antiinflamatorios y antifibróticos más que a través del control de la presión arterial [43].
En la hipertensión por aldosterona-sal, el péptido redujo la cicatrización tanto en el corazón como en el riñón sin afectar a la presión arterial. Peng et al (2001) estudiaron ratas con un riñón extirpado, que fueron
se le administró aldosterona y sal durante seis semanas. Este tratamiento elevó la presión arterial, agrandó el corazón y los riñones y aumentó el tejido cicatricial (colágeno) junto con los marcadores de crecimiento celular (PCNA). La administración de Ac-SDKP, especialmente a la dosis más alta de 800 µg/kg/día, disminuyó significativamente el colágeno y el PCNA de forma dosis-dependiente. Es importante destacar que la presión arterial y el agrandamiento de los órganos permanecieron inalterados, mientras que una dosis inferior (400 µg/kg/día) proporcionó un beneficio parcial [44]. En la enfermedad renal inmunomediada, el péptido mejoró la función renal y redujo la fibrosis. Omata et al (2006) trataron ratas con nefritis anti-MBG, a partir de 14 días después del inicio de la enfermedad, con Ac-SDKP a 1 mg/kg/día durante cuatro semanas. En comparación con los animales no tratados, redujo los niveles urinarios de proteínas, disminuyó las concentraciones plasmáticas de urea y creatinina y mejoró el aclaramiento de creatinina. Los análisis tisulares mostraron una menor esclerosis glomerular y fibrosis intersticial. Mecánicamente, disminuyó los niveles de fibronectina, colágeno y TGF-β1, redujo la señalización de Smad2, aumentó la de Smad7 y disminuyó la acumulación de macrófagos en el tejido renal [45]. En la diabetes, el péptido bloqueó la cicatrización renal al impedir que las células de los vasos sanguíneos se transformaran en células formadoras de cicatrices. Nagai et al (2014) demostraron que el Ac-SDKP restablecía las vías protectoras naturales, incluidos el microARN let-7 y la señalización del receptor del FGF, que estaban inhibidas por la diabetes. Como resultado, redujo la fibrosis y la transición endotelio-mesénquima (EndMT). Es importante destacar que su combinación con un inhibidor de la ECA mejoró la protección renal incluso más que la inhibición de la ECA por sí sola [46].
En otro estudio, el péptido restableció el metabolismo renal sano y redujo la fibrosis. Srivastava et al (2020) compararon inhibidores de la ECA, ARA, Ac-SDKP y sus combinaciones en ratones con diabetes. También bloquearon su formación natural con un inhibidor de la prolina oligopeptidasa (POPi). Los resultados mostraron que la Ac-SDKP mediaba los efectos de los inhibidores de la ECA reprogramando el metabolismo renal: se restablecía la SIRT3, mejoraba la oxidación mitocondrial de ácidos grasos y se reducía la utilización anormal de glucosa. Por el contrario, los POPi redujeron los niveles naturales, aceleraron la fibrosis y alteraron el equilibrio metabólico. Es importante destacar que los inhibidores de la ECA (pero no los ARA) restauraron parcialmente sus niveles y redujeron la fibrosis. Tanto los inhibidores de la ECA como el Ac-SDKP redujeron la remodelación mesenquimal y disminuyeron los niveles de colágeno I y fibronectina en los riñones diabéticos [47].
En la terapia del cáncer, el análogo de Ac-SDKP ayudó a preservar las células sanguíneas durante la quimioterapia. Carde et al (1992) probaron la seraspenida en un ensayo doble ciego cruzado de fase I-II en el que participaron 53 pacientes que recibían citarabina o ifosfamida. En comparación con los periodos de control, los pacientes tratados con seraspenida presentaban una mejor protección de las células sanguíneas periféricas frente a la toxicidad de la quimioterapia. Se toleró bien y no mostró efectos adversos. Estos resultados sugieren que los péptidos similares al Ac-SDKP pueden proteger la médula ósea durante el tratamiento citotóxico [48]. En otro estudio, el péptido no redujo la toxicidad sanguínea, pero resultó seguro. Cappelaere et al (1995) estudiaron a 84 pacientes con carcinoma de células escamosas avanzado que recibían carboplatino y una dosis continua de 5-fluorouracilo, junto con
placebo o goralatida (Ac-SDKP) en dosis de 12,5 o 62,5 µg/kg/día. A lo largo de 221 ciclos de quimioterapia, no hubo diferencias entre los grupos en los recuentos sanguíneos mínimos de leucocitos, granulocitos, plaquetas o hemoglobina. La duración de la toxicidad tampoco varió. Sin embargo, la anemia y la linfopenia fueron más frecuentes con goralatida. En general, el fármaco fue bien tolerado, pero a estas dosis no evitó la pérdida de células sanguíneas relacionada con la quimioterapia [49].
Tanto en la diabetes de tipo 1 como en la de tipo 2, el péptido mejoró la cicatrización y la función renal. Nitta et al (2016) trataron ratones CD-1 con diabetes de tipo 1 inducida por estreptozotocina y ratones db/db con diabetes de tipo 2 con Ac-SDKP oral, imidapril (inhibidor de la ECA) o ambos fármacos combinados. El tratamiento oral, solo o combinado, redujo la esclerosis glomerular y la fibrosis tubulointersticial. Los niveles plasmáticos de cistatina C, elevados en la enfermedad renal, volvieron a niveles normales. Todas las terapias restablecieron la supresión de los microARN antifibróticos (miR-29 y let-7), y la mayor mejoría se observó en el grupo que recibió el tratamiento combinado. Los niveles urinarios de péptidos fueron más elevados en el grupo que recibió el tratamiento combinado, lo que indica una mejor exposición sistémica [50]. En el caso de la enfermedad renal inmunomediada, esto redujo los niveles urinarios de proteínas y disminuyó la inflamación y la fibrosis. Tan et al (2012) administraron MRL/lpr 1,0 mg/kg/día durante 8 semanas a ratones con lupus. En comparación con los ratones con lupus no tratados, los ratones que recibieron el péptido presentaron menos proteinuria y una mejor función renal. El tejido renal contenía menos células T infiltrantes y macrófagos. Mecánicamente, se produjo una reducción de la activación de NF-κB y de la producción de TNF-α, así como una reducción de los marcadores profibróticos (TGF-β1, α-SMA y fibronectina). Se inhibió la fosforilación de Smad2/3 y aumentó la de Smad7. Es importante destacar que la deposición de complejos inmunes y los niveles de anticuerpos anti-dsDNA no se alteraron, lo que sugiere que los beneficios se debieron a una reducción de la inflamación y la fibrosis más que a un cambio en la formación de anticuerpos [51].
En caso de obesidad e ingesta elevada de sal, protegió los riñones reduciendo la inflamación, la fibrosis e incluso la presión arterial. Maheshwari et al. (2018) estudiaron ratas Zucker delgadas (ZL) y Zucker obesas (ZO) alimentadas con sal normal (0,4%) o sal alta (4%) durante 8 semanas, y el subgrupo ZO recibió un
1,6 mg/kg/día. La sal elevada empeoró la inflamación renal y la fibrosis en ambos grupos, y las ratas obesas mostraron la infiltración de macrófagos más grave (87,8 ± 10,8 frente a 19,14 ± 1,5 células/mm² en las ratas delgadas). El tratamiento redujo la infiltración de macrófagos en las ratas obesas a 32,18 ± 2,4 células/mm² (P<0,05) y redujo la esclerosis glomerular, así como la fibrosis intersticial tanto en la corteza como en la médula (P<0,05). La presión arterial sistólica de las ratas obesas alimentadas con sal también disminuyó de 164 ± 6,9 a 144,05
± 14,1 mmHg (P=0,004). La albuminuria fue mayor en las ratas obesas que en las delgadas, pero no se vio alterada significativamente por la ingesta de sal o el tratamiento [52].
Ac-SDKP para la salud del cerebro y los nervios (basado en estudios con animales)
Protección en modelos de la enfermedad de Parkinson
Este péptido ayuda a proteger las neuronas productoras de dopamina y favorece la mejora de las habilidades motoras y la memoria en modelos de la enfermedad de Parkinson. Kamarehei y Zahednasab (2025) fueron los primeros en demostrar en experimentos celulares que el pretratamiento de células nerviosas SH-SY5Y con 20 nM de este péptido las protegía de la 6-OHDA, una toxina utilizada habitualmente para imitar la enfermedad de Parkinson. En estudios con ratas, dosis diarias de 800 µg/kg tras daño cerebral por 6-OHDA preservaron más neuronas dopaminérgicas y redujeron la muerte celular al disminuir la actividad de la caspasa-3 y la caspasa-12. Las ratas tratadas también mostraron mejor coordinación motora, mejor memoria espacial y menos síntomas de ansiedad y depresión. Mecánicamente, los beneficios se debieron a la reducción del estrés oxidativo, el alivio del estrés del retículo endoplásmico (RE) y la reducción de las señales inflamatorias en el cerebro, lo que favorece la supervivencia y la regeneración neuronal [53].
Regeneración tras una lesión medular
También acelera la recuperación y redirige la inflamación hacia la curación tras una lesión medular. Hashemizadeh et al (2022) administraron 0,8 mg/kg por vía subcutánea a ratas Wistar una vez al día durante siete días, empezando entre dos y seis horas después de la lesión medular causada por una caída de peso. En comparación con los animales no tratados, las ratas tratadas recuperaron mejor la capacidad de caminar, perdieron menos neuronas motoras y presentaron niveles más bajos de TNF-α (una señal proinflamatoria) y caspasa-3. Al mismo tiempo, aumentó el nivel de ARNm de CD206, un marcador de macrófagos M2 proenvejecimiento. Los exámenes tisulares mostraron zonas dañadas más pequeñas. En general, el tratamiento cambió la respuesta inmunitaria de una actividad dañina de tipo M1 a una actividad protectora de tipo M2, con beneficios tanto funcionales como estructurales [54].
Protección tras un traumatismo craneoencefálico (TCE)
El Ac-SDKP ayuda a proteger el cerebro y favorece su reparación cuando se administra poco después de la lesión. Zhang et al (2017) indujeron lesiones corticales controladas en ratas y les administraron este agente (0,8 mg/kg/día) mediante minibomba durante tres días, empezando una hora después de la lesión. Desde el día 7 hasta el día 35, las puntuaciones de las pruebas sensoriomotoras mejoraron, y en los días 33-35 el aprendizaje espacial también fue mejor en comparación con el grupo de control (p < 0,05). Al final del estudio, la cantidad de daño cortical y la pérdida de neuronas del hipocampo habían disminuido, mientras que el crecimiento de vasos sanguíneos, la formación de nuevas neuronas y la densidad de espigas dendríticas eran mayores. El tratamiento precoz también redujo la acumulación de fibrina y atenuó la activación de las células inmunitarias. Las pruebas mecanísticas demostraron que el bloqueo de la señalización TGF-β1/NF-κB explicaba gran parte del efecto antiinflamatorio [55].
Beneficios en una enfermedad similar a la esclerosis múltiple (EM)
También reduce el estrés cerebral y la inflamación en modelos de esclerosis múltiple. Pejman et al (2020) sometieron a ratones C57BL/6 a encefalomielitis autoinmune experimental (EAE). Normalmente, la EAE aumenta los marcadores de estrés de RE (caspasa-12, CHOP, PDI), el estrés oxidativo y la afluencia de células inmunitarias al hipocampo. Con el tratamiento, los niveles de caspasa-12 y CHOP en los oligodendrocitos disminuyeron, la activación de la caspasa-3 disminuyó, la oxidación ROS y la peroxidación lipídica disminuyeron, la capacidad antioxidante mejoró y los niveles de IL-6/IL-1β disminuyeron. Los escáneres cerebrales confirmaron un menor daño en el hipocampo y una menor infiltración de células inmunitarias, lo que indica una progresión más lenta de la enfermedad [56].
Ac-SDKP para la salud hepática (basado en estudios con animales)
Frenar la cicatrización hepática inducida por sustancias químicas
El péptido Ac-SDKP ayuda a proteger el hígado de daños químicos regulando un interruptor clave de control de genes y una vía de crecimiento. Wei et al. (2022) estudiaron ratas con daño hepático inducido por tetracloruro de carbono (CCl₄) y descubrieron una menor muerte de células estrelladas, las principales células formadoras de cicatrices en el hígado. También se redujo la fibrosis. Las pruebas mecanísticas demostraron que el tratamiento reducía los niveles de WTAP, la enzima que añade marcadores m⁶A al ARN. Este cambio estabilizó el ARN Ptch1 y ajustó la actividad de la vía Hedgehog, principal impulsora de la formación de cicatrices. En conjunto, los resultados ponen de relieve un efecto antifibrótico a través de la vía WTAP/m⁶A/Ptch1, que regula la señalización de Hedgehog [59].
Protección en la fibrosis causada por los conductos biliares
La Ac-SDKP también protege el hígado cuando la cicatrización está causada por la obstrucción biliar. Zhang et al (2012) utilizaron el modelo de ligadura de conductos biliares (BDL) en ratas y las trataron de forma continuada durante quince días. En comparación con los animales no tratados, los que recibieron el péptido presentaban una inhibición de la señalización TGF-β1 y niveles más bajos de marcadores asociados a células estrelladas activadas (α-SMA, FSP-1). También disminuyó la expresión de genes relacionados con el colágeno (Col I, Col III) y de enzimas de recambio (MMP-2, TIMP-1, TIMP-2). Los marcadores sanguíneos relacionados con la función hepática mejoraron, con ALT, AST, bilirrubina y tiempo de protrombina aproximándose a la normalidad. En las preparaciones tisulares, se observó un menor número de mastocitos, una menor acumulación de colágeno y una reducción general de la fibrosis y la inflamación [60].
Mantenimiento de las señales naturales de defensa y reparación
Ayuda al hígado a mantener su resistencia natural durante daños químicos prolongados. Chen et al (2010) descubrieron que con la exposición continua al CCl₄, los niveles naturales del péptido disminuían con el tiempo. Su reposición mediante infusión (800 µg/kg/día durante ocho semanas) mantuvo los niveles basales y redujo el daño hepático, la inflamación y la fibrosis. Disminuyeron los niveles de enzimas hepáticas en sangre y las células inflamatorias CD45⁺.
y disminuyeron los depósitos de colágeno y α-SMA. Las señales profibróticas, como TGF-β1 y fosfo-Smad2/3, disminuyeron, mientras que las señales relacionadas con la reparación, BMP-7 y fosfo-Smad1/5/8, aumentaron. En ensayos celulares, bloqueó directamente la activación de las células estrelladas, confirmando un efecto antifibrótico a nivel celular [61].
Ac-SDKP para la reparación de la piel y los tejidos (basado en estudios con animales) H3. Hidrogel adhesivo cutáneo para acelerar la cicatrización y reducir las cicatrices
Se desarrolló un adhesivo cutáneo especial a base de celulosa (Dopa-OCMC-PAA, comparado con OCMC-PAA) para transportar y liberar Ac-SDKP. Ambas versiones mostraron buenos perfiles de hinchamiento y degradación, alta resistencia mecánica y seguridad para su uso con células, pero Dopa-OCMC-PAA obtuvo mejores resultados. En ratones con hemorragia hepática, este adhesivo detuvo la hemorragia más rápidamente. En pruebas con fibroblastos, aumentó los niveles de enzimas responsables de la remodelación tisular (MMP-1 y MMP-3), al tiempo que disminuía la actividad de los genes del colágeno. En conejos con cicatrices auriculares engrosadas, el Dopa-OCMC-PAA combinado con un péptido redujo la puntuación de las cicatrices, disminuyó el recuento de células, mejoró la estructura del colágeno y, de nuevo, mostró niveles más altos de MMP-1/MMP-3 con una menor actividad de los genes del colágeno. En resumen, estos resultados mostraron una mejor cicatrización de las heridas y menos cicatrices [62].
La aplicación tópica mejora la supervivencia y reparación de la piel
En cirugías de colgajos cutáneos en ratas (abdominales y dorsales), las inyecciones de Ac-SDKP a una dosis de 5 µg/kg dos veces al día durante tres días aumentaron la supervivencia de la piel sana. El área de colgajo viable aumentó de 50,9 ± 19,3% a 66,4 ± 7,5% para los colgajos ventrales y de 53,4 ± 4,2% a 74,7 ± 6,6% para los colgajos dorsales. En el caso del tejido cutáneo dañado por UVB, la aplicación tópica mejoró la supervivencia. La aplicación tópica también aceleró el crecimiento de piel nueva, aumentó los niveles de queratina-14 (un marcador de las células que forman la piel) e incrementó los niveles de fibronectina, lo que demuestra su papel en el desarrollo y la reparación de los vasos sanguíneos [63].
Proteger la formación de la sangre durante la quimioterapia
En ratones que recibían el fármaco quimioterápico doxorrubicina, la administración de Ac-SDKP a una dosis de 2,4 µg/día (continua o dividida) a partir de 48 horas antes del tratamiento redujo la mortalidad y protegió las células madre responsables de la formación de sangre (LTRC, CFU-S, HPP-CFC y CFU-GM). La adición de G-CSF aceleró aún más la recuperación de las CFU-GM. El momento de la administración fue crucial: para proteger contra el daño de la médula a corto plazo y la pérdida de células madre a largo plazo, fue necesario iniciar la administración antes de la quimioterapia [64].
Mayor efecto antifibrótico gracias a la mejora de los análogos y a la combinación de inhibidores de la ECA.
En experimentos con fibroblastos pulmonares, la forma de Ac-SDKP resistente a la ECA redujo las señales de cicatrización (TGF-β/Smad3) y la acumulación de colágeno mejor que la forma natural. El fragmento acortado (Ac-DKP) sólo tuvo un efecto débil y fue degradado lentamente por la ECA. En combinación con inhibidores de la ECA, el péptido inhibió la hidroxiprolina (un marcador del colágeno) más que solo, mostrando un efecto más fuerte y un potencial clínico. A dosis de 10-⁶ a 10-¹⁷ M, tanto la timosina-β4 (Tβ4) como el péptido redujeron el crecimiento de los mastocitos (mejor a 10-¹⁴ M) e indujeron cambios nucleares inusuales asociados con la detención del ciclo celular. A una concentración de 10-⁸ M, también indujeron la liberación de sustancias químicas de los mastocitos (degranulación), mostrando el péptido un efecto más fuerte (~89%) que Tβ4 (~57%). Otros fragmentos de Tβ4 no mostraron ningún efecto, lo que demuestra que el efecto era específico de la Tβ4 intacta y del péptido [65, 66].
Dosis de Ac-SDKP
En estudios preclínicos, el Ac-SDKP se administra con mayor frecuencia por vía subcutánea a través de una minibomba a una dosis aproximada de 0,8 mg/kg/día para reducir la fibrosis y la inflamación en el corazón/vasculatura y los riñones. En estudios con ratones tras un infarto de miocardio, a veces se utiliza una dosis de 1,6 mg/kg/día para proporcionar una protección precoz. En cerebro/neuronas, se suele utilizar una dosis de aproximadamente 0,8 mg/kg/día durante 3-7 días en ciclos cortos que comienzan a las pocas horas de la lesión. En estudios celulares es habitual pretratar con una dosis de alrededor de 10 nM. En el hígado, en protocolos antifibróticos, se suele administrar una dosis de aproximadamente 0,8 mg/kg/día durante la lesión crónica. En el pulmón, en el modelo de bleomicina se utilizó una dosis de 0,6 mg/kg por vía intraperitoneal con dosis repetidas a partir del día 0 o del día 7. En la reparación de piel/heridas, la dosificación tópica incluyó 5 µg/kg por inyección dos veces al día durante tres días o hidrogeles que contienen péptidos para liberación tópica. En hematología/reparación de médula ósea, se utilizan dosis de microgramos muy bajas, como 2,4 µg/día en ratones antes de la quimioterapia y tratamientos cortos de µg/kg/día en los primeros ensayos clínicos.
Descargo de responsabilidad
Este artículo se ha redactado con fines educativos y pretende dar a conocer la sustancia que nos ocupa. Es importante señalar que el artículo trata de la sustancia en general, no es una descripción de un producto específico (reactivo químico). No estamos sugiriendo el uso de reactivos químicos en seres humanos - esto está prohibido por la ley, para que un producto sea utilizado para el tratamiento debe estar registrado como medicamento. La información contenida en el texto se basa en la investigación científica disponible y no pretende ser un consejo médico ni promover la automedicación. El lector debe consultar con un profesional sanitario cualificado todas las decisiones relativas a la salud y el tratamiento.
Referencias
- Wang, W., Jia, W. y Zhang, C. (2022). The role of Tβ4-POP-Ac-SDKP axis in organ fibrosis. Revista internacional de ciencias moleculares, 23(21), 13282. https://doi.org/10.3390/ ijms232113282
- Nakagawa, P., Romero, C. A., Jiang, X., D'Ambrosio, M., Bordcoch, G., Peterson, E. L., Harding, P., Yang, X. P. y Carretero, O. A. (2018). Ac-SDKP reduce la mortalidad y el riesgo de rotura cardiaca tras un infarto agudo de miocardio. PLoS Uno, 13(1), e0190300. https://doi.org/10.1371/ journal.pone.0190300 https://pubmed.ncbi.nlm.nih.gov/29364896/
- Peng, H., Carretero, O. A., Brigstock, D. R., Oja-Tebbe, N. y Rhaleb, N. E. (2003). Ac-SDKP reverses cardiac fibrosis in rats with renal vascular hypertension. Hipertensión, 42(6), 1164–1170. https://doi.org/10.1161/01.HYP.0000100423.24330.96 https://pubmed.ncbi.nlm.nih.gov/14581293/
- Yang, F., Yang, X. P., Liu, Y. H., Xu, J., Cingolani, O., Rhaleb, N. E., & Carretero, O. A. (2004). Ac-SDKP revierte la inflamación y la fibrosis en ratas con insuficiencia cardiaca tras un infarto de miocardio. Hipertensión, 43(2), 229-236. https://doi.org/10.1161/01.HYP.0000107777.91185.89 https:// pubmed.ncbi.nlm.nih.gov/14691195/
- Rasoul, S., Carretero, O. A., Peng, H., Cavasin, M. A., Zhuo, J., Sanchez-Mendoza, A., Brigstock,
D. R. y Rhaleb, N. E. (2004). Anti-fibrotic effects of Ac-SDKP and angiotensin-converting enzyme inhibition in hypertension. Revista de Hipertensión, 22(3), 593-603. https://doi.org/ 10.1097/00004872-200403000-00023 https://pubmed.ncbi.nlm.nih.gov/15076166/
- Rhaleb, N. E., Peng, H., Harding, P., Tayeh, M., LaPointe, M. C. y Carretero, O. A. (2001). Effects of N-acetyl-seryl-aspartyl-lysyl-proline on DNA and collagen synthesis in rat cardiac fibroblasts. Hipertensión, 37 (3), 827-832. https://doi.org/10.1161/01.hyp.37.3.827 https:// pubmed.ncbi.nlm.nih.gov/11244003/
- Liu, Y.-H., D'Ambrosio, M., Liao, T.-D., Peng, H., Rhaleb, N.-E., Sharma, U., André, S., Gabius, H.-J. y Carretero, O. A. (2009). La N-acetil-seril-aspartil-lisil-prolina previene el remodelado cardíaco y la disfunción inducida por la galectina-3, una lectina que regula la adhesión/crecimiento en mamíferos. Revista Americana de Fisiología-Fisiología Cardiaca y Circulatoria, 296(2), H404-H412. https://doi.org/ 10.1152/ajpheart.00747.2008 https://pubmed.ncbi.nlm.nih.gov/19098114/
- Rhaleb, N. E., Peng, H., Yang, X. P., Liu, Y. H., Mehta, D., Ezan, E. y Carretero, O. A. (2001). Efectos a largo plazo de la N-acetil-seril-aspartil-lisil-prolina sobre la deposición de colágeno ventricular izquierdo en ratas con hipertensión causada por daño en dos riñones y pinzamiento de uno de ellos. Circulation, 103(25), 3136-3141. https://doi.org/ 10.1161/01.cir.103.25.3136 https://pubmed.ncbi.nlm.nih.gov/11425781/
- Cavasin M. A. (2006). Therapeutic potential of thymosin beta4 and its N-acetyl-seryl-aspartyl-lysyl-proline (Ac-SDKP) derivative in the treatment of the heart after myocardial infarction. Revista americana de medicamentos cardiovasculares : medicamentos, dispositivos y otras intervenciones, 6(5), 305-311. https://doi.org/ 10.2165/00129784-200606050-00003 https://pubmed.ncbi.nlm.nih.gov/17083265/
- Rhaleb, N. E., Pokharel, S., Sharma, U. C., Peng, H., Peterson, E., Harding, P., Yang, X. P. y Carretero, O. A. (2013). N-acetil-Ser-Asp-Lys-Pro inhibe la activación de la metaloproteinasa de matriz por interleucina-1β en fibroblastos cardíacos. Archivo Pflügers - Revista europea de
Fisiología, 465(10), 1487-1495. https://doi.org/10.1007/s00424-013-1262-8 https:// pubmed.ncbi.nlm.nih.gov/23652767/
- Nakagawa, P., Liu, Y., Liao, T. D., Chen, X., González, G. E., Bobbitt, K. R., Smolarek, D., Peterson, E. L., Kedl, R., Yang, X. P., Rhaleb, N. E. y Carretero, O. A. (2012). El tratamiento con N-acetil-seril-aspartil-lisil-prolina previene la miocarditis autoinmune experimental en ratas. Revista Americana de Fisiología-Fisiología Cardiaca y Circulatoria, 303(9), H1114-H1127. https:// doi.org/10.1152/ajpheart.00300.2011 https://pubmed.ncbi.nlm.nih.gov/22923621/
- González, G. E., Rhaleb, N. E., Nakagawa, P., Liao, T. D., Liu, Y., Leung, P., Dai, X., Yang, X. P. y Carretero, O. A. (2014). La N-acetil-seril-aspartil-lisil-prolina reduce la reticulación del colágeno cardíaco y la inflamación en ratas hipertensas inducidas por angiotensina II. Ciencia clínica, 126(1), 85-
- Peng, H., Xu, J., Yang, X. P., Kassem, K. M., Rhaleb, I. A., Peterson, E. y Rhaleb, N. E. (2019). El tratamiento con N-acetil-seril-aspartil-lisil-prolina protege el corazón del daño miocárdico excesivo y la insuficiencia cardíaca en ratones. Revista canadiense de fisiología y farmacología, 97(8), 753-765. https://doi.org/10.1139/cjpp-2019-0047 https://pubmed.ncbi.nlm.nih.gov/30998852/
- Castoldi, G., di Gioia, C. R. T., Bombardi, C., Perego, C., Perego, L., Mancini, M., Leopizzi, M., Corradi, B., Perlini, S., Zerbini, G. y Stella, A. (2009). Prevention of myocardial fibrosis by N-acetyl-seryl-aspartyl-lysyl-proline in diabetic rats. Ciencia clínica, 118(3), 211-220. https:// doi.org/10.1042/cs20090234 https://pubmed.ncbi.nlm.nih.gov/20310083/
- Sharma, U. C., Sonkawade, S. D., Baird, A., Chen, M., Xu, S., Sexton, S., Singh, A. K., Groman, A., Turowski, S. G., Spernyak, J. A., Mahajan, S. D. y Pokharel, S. (2018). Efectos de un nuevo péptido Ac-SDKP sobre el daño endotelial coronario inducido por radiación y el flujo sanguíneo miocárdico en reposo. Cardio-Oncología, 4, 8. https://doi.org/10.1186/s40959-018-0034-1 https:// pubmed.ncbi.nlm.nih.gov/31057947/
- Suhail, H., Peng, H., Matrougui, K. and Rhaleb, N. E. (2024). Ac-SDKP attenuates ER stress-stimulated collagen production in cardiac fibroblasts through CHOP-mediated inhibition of NF-κB expression. Fronteras de la farmacología, 15, 1352222. https://doi.org/10.3389/fphar.2024.1352222 https://pubmed.ncbi.nlm.nih.gov/38495093/
- Zhu, L., Yang, X. P., Janic, B., Rhaleb, N. E., Harding, P., Nakagawa, P., Peterson, E. L. y Carretero, O. A. (2016). Ac-SDKP inhibe la expresión de ICAM-1 inducida por TNF-α en células endoteliales mediante la inhibición de la quinasa IκB y la activación de NF-κB. Revista Americana de Fisiología-Fisiología Cardiaca y Circulatoria, 310(9), H1176-H1183. https://doi.org/10.1152/ajpheart.00252.2015 https://pubmed.ncbi.nlm.nih.gov/26945075/
- Lin, C. X., Rhaleb, N. E., Yang, X. P., Liao, T. D., D'Ambrosio, M. A. y Carretero, O. A. (2008). Prevención de la fibrosis aórtica por N-acetil-seril-aspartil-lisil-prolina en la hipertensión inducida por angiotensina II. Revista Americana de Fisiología-Fisiología Cardiaca y Circulatoria, 295(3), H1253-H1261. https://doi.org/10.1152/ajpheart.00481.2008 https://pubmed.ncbi.nlm.nih.gov/18641275/
- Sharma, U. C., Sonkawade, S. D., Spernyak, J. A., Sexton, S., Nguyen, J., Dahal, S., Attwood, K. M., Singh, A. K., van Berlo, J. H. y Pokharel, S. (2018). El pequeño péptido Ac-SDKP inhibe
cardiomiopatía inducida por radiación. Circulation: Insuficiencia cardíaca, 11(8), e004867. https://doi.org/ 10.1161/CIRCHEARTFAILURE.117.004867 https://pubmed.ncbi.nlm.nih.gov/30354563/
- Conte, E., Iemmolo, M., Fruciano, M., Fagone, E., Gili, E., Genovese, T., Esposito, E., Cuzzocrea, S. y Vancheri, C. (2015). Effects of thymosin β4 and its N-terminal fragment Ac-SDKP on TGF-β-treated human lung fibroblasts and in a mouse model of bleomycin-induced pulmonary fibrosis. Opinión de expertos sobre terapia biológica, 15(Suppl 1), S211-S221. https://doi.org/ 10.1517/14712598.2015.1026804 https://pubmed.ncbi.nlm.nih.gov/26098610/
- Liu, S., Jin, R., Zheng, G., Wang, Y., Li, Q., Jin, F., Li, Y., Li, T., Mao, N., Wei, Z., Li, G., Fan, Y.,
Xu, H., Li, S. y Yang, F. (2023). Ac-SDKP promotes KIF3A-mediated β-catenin inhibition through a ciliary mechanism to limit silica-induced epithelial-myofibroblastic transformation. Biomedicina y Farmacoterapia, 166, 115411. https://doi.org/10.1016/j.biopha.2023.115411 https://pubmed.ncbi.nlm.nih.gov/37651800/
- Cai, J., Chen, Q., Mehrabi Nasab, E. y Athari, S. S. (2022). Immunomodulatory effects of N-acetyl-seryl-aspartyl-proline and vasoactive intestinal peptide on the pathophysiology of chronic obstructive pulmonary disease. Farmacología Fundamental y Clínica, 36(6), 1005-1010. https:// doi.org/10.1111/fcp.12811 https://pubmed.ncbi.nlm.nih.gov/35763864/
- Wang, J., Qian, Y., Gao, X., Mao, N., Geng, Y., Lin, G., Zhang, G., Li, H., Yang, F. y Xu, H. (2020). Synthesis and identification of a novel Ac-SDK (biotin) proline peptide that can induce anti-fibrotic effects in rats suffering from silicosis. Diseño, desarrollo y terapia de fármacos, 14, 4315–4326. https://doi.org/10.2147/DDDT.S262716 https://pubmed.ncbi.nlm.nih.gov/33116418/
- Conte, E., Fagone, E., Gili, E., Fruciano, M., Iemmolo, M., Pistorio, M. P., Impellizzeri, D., Cordaro, M., Cuzzocrea, S., & Vancheri, C. (2016). Preventive and therapeutic effects of the N-terminal thymosin β4 fragment Ac-SDKP in a bleomycin-induced pulmonary fibrosis model. Oncotarget, 7(23), 33841-33854. https://doi.org/10.18632/oncotarget.8409 https:// pubmed.ncbi.nlm.nih.gov/27029074/
- Cao, W., Yao, S. S., Gong, H. B., Zhu, L. Y., Miao, Z. Y. and Deng, H. J. (2022). Regulatory effect of Ac-SDKP on the phosphorylated heat shock protein 27/SNAI1 pathway in rats with silicosis. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 40(2), 90-96. https://doi.org/10.3760/ cma.j.cn121094-20201218-00702 https://pubmed.ncbi.nlm.nih.gov/35255573/
- Gong, H. B., Zhang, C. M., Tang, X. Y., Gong, R. B., Miao, Z. Y. y Deng, H. J. (2023). Meta-analysis of inhibition of pulmonary fibrosis by Ac-SDKP in animal models. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing A Zhi, 41 (4), 262-270. https://doi.org/10.3760/ cma.j.cn121094-20211115-00565 https://pubmed.ncbi.nlm.nih.gov/37248179/
- Li, Q., Yang, F., Zhang, L.-J., Yan, J.-B., Chen, P., Li, D.-D. y Wu, K.-F. (2009). [Anti-fibrotic effect of N-acetyl-seryl-aspartyl-lysyl-proline via regulating the expression of transforming growth factor beta and connective tissue growth factor in rats with silicosis]. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 27(7), 390-394. PMID: 20039536 https:// pubmed.ncbi.nlm.nih.gov/20039536/
28.Yan, J.-B., Zhang, L.-J. y Li, Q. (2008). [Antifibrotic effect of N-acetyl-seryl-aspartyl-lysyl-proline in lungs of rats with silicosis]. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 26(7), 401-405. PMID: 19080377 https://pubmed.ncbi.nlm.nih.gov/19080377/
- Jin, F., Geng, F., Xu, D., Li, Y., Li, T., Yang, X., Liu, S., Zhang, H., Wei, Z., Li, S., Gao, X., Cai, W.,
Mao, N., Yi, X., Liu, H., Sun, Y., Yang, F. y Xu, H. (2021). Ac-SDKP attenuates the activation of pulmonary macrophages and bone osteoclasts in silica-exposed rats by inhibiting TLR4 and RANKL signalling pathways. Journal of Inflammation Research, 14, 1647-1660. https://doi.org/10.2147/ JIR.S306883 https://pubmed.ncbi.nlm.nih.gov/33948088/
- Xu, H., Yang, F., Sun, Y., Yuan, Y., Cheng, H., Wei, Z., Li, S., Cheng, T., Brann, D. y Wang, R. (2012). A novel anti-fibrotic target of Ac-SDKP: inhibition of myofibroblast differentiation in lungs of rats with silicosis. PLoS Uno, 7(7), e40301. https://doi.org/10.1371/journal.pone.0040301 https:// pubmed.ncbi.nlm.nih.gov/22802960/
- Wang, X., Liu, Y., Xu, H., Zhang, X., Li, S., Xu, D., Gao, X., Zhang, L., Zhang, B., Wei, Z., Wang, R., Brann, D. y Yang, F. (2016). Acetylated α-tubulin regulated by N-acetyl-seryl-aspartyl-lysyl-proline (Ac-SDKP) exerts antifibrotic effects in silica-induced rat pulmonary fibrosis. Informes científicos, 6, 32257. https://doi.org/10.1038/srep32257 https://pubmed.ncbi.nlm.nih.gov/27577858/
- Deng, H., Xu, H., Zhang, X., Sun, Y., Wang, R., Brann, D. y Yang, F. (2016). Protective effects of Ac-SDKP on follicular epithelial cells via TGF-β1/ROCK1 pathway-mediated EMT inhibition in silicosis in rats. Toxicología y farmacología aplicada, 294, 1-10. https://doi.org/10.1016/ j.taap.2016.01.010 https://pubmed.ncbi.nlm.nih.gov/26785300/
- Zhang, L., Xu, D., Li, Q., Yang, Y., Xu, H., Wei, Z., Wang, R., Zhang, W., Liu, Y., Geng, Y., Li, S., Gao, X. y Yang, F. (2018). La N-acetil-seril-aspartil-lisil-prolina (Ac-SDKP) alivia la fibrosis silicótica mediante la inhibición de la apoptosis de las células epiteliales alveolares tipo II a través de la mediación del estrés del retículo endoplásmico. Toxicología y farmacología aplicada, 350, 1-10. https://doi.org/10.1016/ j.taap.2018.04.025 https://pubmed.ncbi.nlm.nih.gov/29684394/
- Nakagawa, P., Masjoan-Juncos, J. X., Basha, H., Janic, B., Worou, M. E., Liao, T. D., Romero, C. A., Peterson, E. L. y Carretero, O. A. (2017). Efectos de la N-acetil-seril-aspartil-lisil-prolina sobre la presión arterial, el daño renal y la mortalidad en el lupus eritematoso sistémico. Informes fisiológicos, 5(2), e13084. https://doi.org/10.14814/phy2.13084 https://pubmed.ncbi.nlm.nih.gov/ 28126732/
- Worou, M. E., Liao, T. D., D'Ambrosio, M., Nakagawa, P., Janic, B., Peterson, E. L., Rhaleb, N. E. y Carretero, O. A. (2015). Efectos protectores de la N-acetil-seril-aspartil-lisil-prolina sobre el riñón en ratas sensibles a la sal Dahl. Hipertensión, 66(4), 816-822. https://doi.org/10.1161/ HYPERTENSIONAHA.115.05970 https://pubmed.ncbi.nlm.nih.gov/26324505/
- Liao, T. D., Nakagawa, P., Janic, B., D'Ambrosio, M., Worou, M. E., Peterson, E. L., Rhaleb, N. E., Yang, X. P. y Carretero, O. A. (2015). N-Acetil-Seril-Aspartil-Lisil-Prolina: mecanismos de protección renal en un modelo de ratón de lupus eritematoso sistémico. Revista americana de Fisiología-Fisiología renal, 308 (10), F1146-F1154. https://doi.org/10.1152/ajprenal.00039.2015 https://pubmed.ncbi.nlm.nih.gov/25740596/
37.Rhaleb, N. E., Pokharel, S., Sharma, U. y Carretero, O. A. (2011). Renal protective effects of N-acetyl-Ser-Asp-Lys-Pro in deoxycorticosterone acetate-salt-induced hypertensive mice. Revista de Hipertensión, 29(2), 330-338. https://doi.org/10.1097/HJH.0b013e32834103ee https:// pubmed.ncbi.nlm.nih.gov/21052020/
- Shibuya, K., Kanasaki, K., Isono, M., Sato, H., Omata, M., Sugimoto, T., Araki, S., Isshiki, K., Kashiwagi, A., Haneda, M. y Koya, D. (2005). La N-acetil-seril-aspartil-lisil-prolina previene la insuficiencia renal y la proliferación de la matriz mesangial en ratones db/db con diabetes. Diabetes, 54(3), 838-845. https://doi.org/10.2337/diabetes.54.3.838 https://pubmed.ncbi.nlm.nih.gov/15734863/
- Castoldi, G., di Gioia, C. R. T., Bombardi, C., Preziuso, C., Leopizzi, M., Maestroni, S., Corradi, B., Zerbini, G. y Stella, A. (2013). Antifibrotic effects of N-acetyl-seryl-aspartyl-lysyl-proline on the kidney in diabetic rats. Revista Americana de Nefrología, 37(1), 65-73. https://doi.org/10.1159/000346116 https://pubmed.ncbi.nlm.nih.gov/23327833/
- Zhang, R., Hu, Z., Wang, Y., Qiu, R., Wang, G., Wang, L. y Hu, B. (2022). Biomimetic double-net hydrogel alleviates renal fibrosis and promotes renal regeneration. Revista de Química de materiales B, 10 (45), 9424-9437. https://doi.org/10.1039/d2tb01939f https:// pubmed.ncbi.nlm.nih.gov/36378134/
- Zuo, Y., Chun, B., Potthoff, S. A., Kazi, N., Brolin, T. J., Orhan, D., Yang, H.-C., Ma, L.-J., Kon, V., Myöhänen, T., Rhaleb, N.-E., Carretero, O. A. y Fogo, A. B. (2013). Thymosin β4 and its degradation product, Ac-SDKP, are novel repair agents in renal fibrosis. Kidney International, 84(6), 1166-1175. https://doi.org/10.1038/ki.2013.209 https://pubmed.ncbi.nlm.nih.gov/23739235/
- Wang, M., Liu, R., Jia, X., Mu, S. y Xie, R. (2010). N-acetil-seril-aspartil-lisil-prolina atenúa la inflamación renal y la fibrosis tubulointersticial en ratas. Revista Internacional de Medicina, 26 (6), 795-801. https://doi.org/10.3892/ijmm_00000527 https:// pubmed.ncbi.nlm.nih.gov/21042772/
- Liao, T.-D., Yang, X.-P., D'Ambrosio, M., Zhang, Y., Rhaleb, N.-E. y Carretero, O. A. (2010). La N-acetil-seril-aspartil-lisil-prolina atenúa el daño y la disfunción renal en ratas hipertensas con masa renal reducida: Hypertension Research Council. Hipertensión, 55(2), 459-467. https://doi.org/10.1161/HYPERTENSIONAHA.109.144568 https://pubmed.ncbi.nlm.nih.gov/ 20026760/
- Peng, H., Carretero, O. A., Raij, L., Yang, F., Kapke, A. y Rhaleb, N. E. (2001). Antifibrotic effects of N-acetyl-seryl-aspartyl-lysyl-proline on heart and kidney in aldosterone-salt-induced hypertensive rats. Hipertensión, 37(2 Pt 2), 794-800. https://doi.org/10.1161/01.hyp.37.2.794 https:// pubmed.ncbi.nlm.nih.gov/11230375/
- Omata, M., Taniguchi, H., Koya, D., Kanasaki, K., Sho, R., Kato, Y., Kojima, R., Haneda, M. and Inomata, N. (2006). N-acetyl-seryl-aspartyl-lysyl-proline attenuates the progression of renal dysfunction and fibrosis in WKY rats with established glomerulonephritis. Revista de la Sociedad Americana de Nefrología, 17(3), 674-685. https://doi.org/10.1681/ ASN.2005040385 https://pubmed.ncbi.nlm.nih.gov/16452498/
- Nagai, T., Kanasaki, M., Srivastava, S. P., Nakamura, Y., Ishigaki, Y., Kitada, M., Shi, S., Kanasaki, K. y Koya, D. (2014). N-acetyl-seryl-aspartyl-lysyl-proline inhibits diabetes-related
fibrosis renal relacionada con la diabetes y transición endotelial-mesenquimal. BioMed Research International, 2014, 696475. https://doi.org/10.1155/2014/696475 https://pubmed.ncbi.nlm.nih.gov/24783220/
- Srivastava, S. P., Goodwin, J. E., Kanasaki, K. y Koya, D. (2020). Metabolic reprogramming with N-acetyl-seryl-aspartyl-lysyl-proline protects against diabetic kidney disease. Revista británica de Farmacología, 177 (16), 3691-3711. https://doi.org/10.1111/bph.15087 https:// pubmed.ncbi.nlm.nih.gov/32352559/
- Carde, P., Chastang, C., Goncalves, E., Mathieu-Tubiana, N., Vuillemin, E., Delwail, V., Corbion, O., Vekhoff, A., Isnard, F., Ferrero, J. M., et al. (1992). [Seraspenid (acetylSDKP): A phase I-II clinical trial of a haematopoietic inhibitor protecting against the toxicity of aracycline and ifosfamide monochemotherapy]. Estudio clínico C R Acad Sci III, 315(13), 545-550. PMID: 1300237 https:// pubmed.ncbi.nlm.nih.gov/1300237/
- Cappelaere, P., Hecquet, B., Rolland, F., Meeus, L., Domenge, C., Krakowski, I., De Gislain, C., Chauvergne, J., Dufour-Esquerré, F., Carde, P. (1995). [Estudio aleatorizado con placebo de la protección de la médula ósea con goralatida en pacientes con carcinoma de células escamosas del tracto respiratorio superior y del tracto gastrointestinal o del esófago tratados con una combinación de carboplatino y fluorouracilo]. Bull Cáncer, 82(9), 732-737. PMID: 8535033 https://pubmed.ncbi.nlm.nih.gov/8535033/
- Nitta, K., Shi, S., Nagai, T., Kanasaki, M., Kitada, M., Srivastava, S. P., Haneda, M., Kanasaki, K. y Koya, D. (2016). Oral administration of N-acetyl-seryl-aspartyl-lysyl-proline ameliorates renal disease in mice with type 1 and type 2 diabetes through a therapeutic regimen. Investigación biomédica Internacional, 2016 , 9172157 . https://doi.org/10.1155/2016/9172157 https:// pubmed.ncbi.nlm.nih.gov/27088094/
- Tan, H., Zhao, J., Wang, S., Zhang, L., Wang, H., Huang, B., Liang, Y., Yu, X. y Yang, N. (2012). Ac-SDKP attenuates the progression of lupus nephritis in MRL/lpr mice. Inmunofarmacología Internacional, 14(4), 401–409. https://doi.org/10.1016/j.intimp.2012.07.023https:// pubmed.ncbi.nlm.nih.gov/22922317/
- Maheshwari, M., Romero, C. A., Monu, S. R., Kumar, N., Liao, T. D., Peterson, E. L. y Carretero,
O. A. (2018). Renal protective effects of N-acetyl-seryl-aspartyl-lysyl-proline (Ac-SDKP) in obese rats on a high-salt diet. Revista Americana de Hipertensión, 31(8), 902-909. https://doi.org/ 10.1093/ajh/hpy052 https://pubmed.ncbi.nlm.nih.gov/29722788/
- Kamarehei, M., & Zahednasab, H. (2025). Neuroprotective effects of Ac-SDKP peptide in SH-SY5Y cells and a rat model of Parkinson's disease against 6-OHDA-induced oxidative stress and ER stress. Neuropéptidos, 112, 102534. https://doi.org/10.1016/j.npep.2025.102534 https:// pubmed.ncbi.nlm.nih.gov/40544680/
- Hashemizadeh, S., Pourkhodadad, S., Hosseindoost, S., Pejman, S., Kamarehei, M., Badripour, A., Omidi, A., Pestehei, S. K., Seifalian, A. M. y Hadjighassem, M. (2022). Ac-SDKP peptide improves functional recovery after spinal cord injury in a preclinical model. Neuropéptidos, 92, 102228. https://doi.org/10.1016/j.npep.2022.102228 https://pubmed.ncbi.nlm.nih.gov/ 35101843/
- Zhang, Y., Zhang, Z. G., Chopp, M., Meng, Y., Zhang, L., Mahmood, A. y Xiong, Y. (2017). Tratamiento de la lesión cerebral traumática en ratas con N-acetil-seril-aspartil-lisil-prolina. Revista de
Neurocirugía, 126(3), 782-795. https://doi.org/10.3171/2016.3.JNS152699 http:// pubmed.ncbi.nlm.nih.gov/28245754/
- Pejman, S., Kamarehei, M., Riazi, G., Pooyan, S. y Balalaie, S. (2020). Ac-SDKP attenuates the progression of experimental autoimmune encephalomyelitis by inhibiting ER and oxidative stress in the hippocampus of C57BL/6 mice. Boletín de Investigación Cerebral, 154, 21–31. https://doi.org/10.1016/j.brainresbull.2019.09.014 https://pubmed.ncbi.nlm.nih.gov/31589901/
- Zhang, L., Chopp, M., Teng, H., Ding, G., Jiang, Q., Yang, X. P., Rhaleb, N. E. y Zhang, Z. G. (2014). El tratamiento combinado de N-acetil-seril-aspartil-lisil-prolina y activador tisular del plasminógeno proporciona una potente neuroprotección en ratas después de un accidente cerebrovascular. Accidente cerebrovascular, 45(4), 1108-1114. https:// doi.org/10.1161/STROKEAHA.113.004399 https://pubmed.ncbi.nlm.nih.gov/24549864/
- Kim, D. H., Moon, E.-Y., Yi, J. H., Lee, H. E., Park, S. J., Ryu, Y.-K., Kim, H.-C., Lee, S. y Ryu, J.
H. (2015). Thymosin β4 peptide fragment enhances neurogenesis in the hippocampus and facilitates spatial memory. Neurociencia, 310, 51-62. https://doi.org/10.1016/j.neuroscience.2015.09.017 https://pubmed.ncbi.nlm.nih.gov/26363149/
- Wei, A., Zhao, F., Hao, A., Liu, B. y Liu, Z. (2022). N-acetyl-seryl-aspartyl-lysyl-proline (AcSDKP) attenuates liver fibrosis via the WTAP/m6A/Ptch1 axis via the Hedgehog pathway. Gene, 813, 146125. https://doi.org/10.1016/j.gene.2021.146125 https://pubmed.ncbi.nlm.nih.gov/34921949/
- Zhang, L., Xu, L. M., Chen, Y. W., Ni, Q. W., Zhou, M., Qu, C. Y. y Zhang, Y. (2012). Antifibrotic effect of N-acetyl-seryl-aspartyl-lysyl-proline on liver fibrosis induced by biliary ligation in rats. Revista Mundial de Gastroenterología, 18(37), 5283-5288. https://doi.org/10.3748/wjg.v18.i37.5283 https://pubmed.ncbi.nlm.nih.gov/23066324/
- Chen, Y. W., Liu, B. W., Zhang, Y. J., Chen, Y. W., Dong, G. F., Ding, X. D., Xu, L. M., Pat, B.,
Fan, J. G. y Li, D. G. (2010). Preservación de los niveles basales de AcSDKP atenúa la fibrosis hepática inducida por tetracloruro de carbono en ratas. Revista de Hepatología, 53(3), 528-536. https://doi.org/10.1016/ j.jhep.2010.03.027 https://pubmed.ncbi.nlm.nih.gov/20646773/
- Ameri, Z., Shahabi, A., Farsinejad, A., Sattarzadeh Bardsiri, M., Javedani, H., Bagher, Z., Saraee, A. y Brouki Milan, P. (2025). Cellulose-based adhesive hydrogel containing N-acetyl-seryl-aspartyl-lysyl-proline peptide to accelerate wound healing and prevent scarring in an in vivo rabbit ear scar model. Revista Internacional de Macromoléculas Biológicas, 322(Pt 1), 144981. https:// doi.org/10.1016/j.ijbiomac.2025.144981 https://pubmed.ncbi.nlm.nih.gov/40480579/
- Fromes, Y., Liu, J. M., Kovacevic, M., Bignon, J. y Wdzieczak-Bakala, J. (2006). Acetyl-serine-asparaginyl-lysine-proline tetrapeptide improves skin flap survival and accelerates wound healing. Reparación de heridas y Regeneración, 14 (3), 306-312. https://doi.org/10.1111/ j.1743-6109.2006.00125.x https://pubmed.ncbi.nlm.nih.gov/16808809/
- Massé, A., Ramírez, L. H., Bindoula, G., Grillon, C., Wdzieczak-Bakala, J., Raddassi, K., Deschamps de Paillette, E., Mencía-Huerta, J. M., Koscielny, S., Potier, P., Sainteny, F. y Carde,
P. (1998). Acetyl-N-Ser-Asp-Lys-Pro tetrapeptide (Goralatide) protects against doxorubicin-induced toxicity: improved mouse survival and protection of bone marrow stem and progenitor cells. Sangre, 91(2), 441-449. PMID: 9427696 https://pubmed.ncbi.nlm.nih.gov/9427696/
65.Ramasamy, V., Ntsekhe, M. y Sturrock, E. (2021). Investigating the anti-fibrotic potential of peptides with an N-acetyl-seryl-aspartyl-lysyl-proline sequence. Farmacología y Fisiología Clínica y Experimental, 48(11), 1558-1565. https://doi.org/10.1111/1440-1681.13565 https:// pubmed.ncbi.nlm.nih.gov/34347311/
- Leeanansaksiri, W., DeSimone, S. K., Huff, T., Hannappel, E. y Huff, T. F. (2004). Thymosin beta
4 y su tetrapéptido N-terminal, AcSDKP, inhiben la proliferación e inducen núcleos displásicos no apoptóticos y la degranulación de los mastocitos. Química y Biodiversidad, 1(7), 1091–1100. https://doi.org/10.1002/cbdv.200490081 https://pubmed.ncbi.nlm.nih.gov/17191900/