


Beskrivelse af de potentielle virkninger af thymosin beta fragment 4 (1-4)(Ac-SDKP) baseret på litteraturen. (Dette er ikke en produktbeskrivelse, ansvarsfraskrivelse nederst på siden)
Ac-SDKP (N-acetyl-seryl-aspartyl-lysyl-prolin) er et meget lille proteinfragment, der stammer fra et andet naturligt protein kaldet thymosin β4. I kroppen skærer særlige enzymer thymosin β4 i mindre stykker, og et af resultaterne af denne proces er Ac-SDKP [1]. Dette lille molekyle er vigtigt, fordi det hjælper med at beskytte organer mod ardannelse (fibrose), som opstår, når der opbygges for meget stift væv efter en skade eller sygdom. Problemet er, at Ac-SDKP ikke holder særlig længe i kroppen.
- nedbrydes hurtigt af et enzym kaldet ACE (angiotensin-konverterende enzym). Interessant nok kan ACE-blokerende lægemidler (som f.eks. nogle lægemidler mod forhøjet blodtryk) øge Ac-SDKP-niveauerne med op til fem gange, hvilket forstærker dets beskyttende effekt [1].
Oprindeligt troede forskerne, at Ac-SDKP's vigtigste rolle var at forhindre blodstamceller i at vokse for hurtigt. Men nyere undersøgelser viser, at dets større rolle er i vævsheling og -beskyttelse. Det hjælper med at stoppe overdreven spredning af arvæv i organer som hjerte, lunger, lever og nyrer. Det reducerer f.eks. aktiviteten af visse signaler, der får cellerne til at producere for meget kollagen (det vigtigste protein i ar), og forhindrer reparationsceller (fibroblaster) i at blive til ardannende celler. Når det gælder nyresygdomme, er Ac-SDKP virkelig lovende. Ikke alene hjælper det nyrerne med at fungere bedre, men det reducerer også ardannelsen ved at blokere for mange immuncellers adgang og afhjælpe de skadelige processer, der normalt gør skaden værre. Kort sagt, Ac-
SDKP fungerer som et naturligt 'anti-ar' og 'vævsbeskyttende' molekyle i kroppen. Det fremmer heling, reducerer inflammation og kan være nyttigt i behandlingen af sygdomme, hvor ardannelse og vævsskade spiller en vigtig rolle.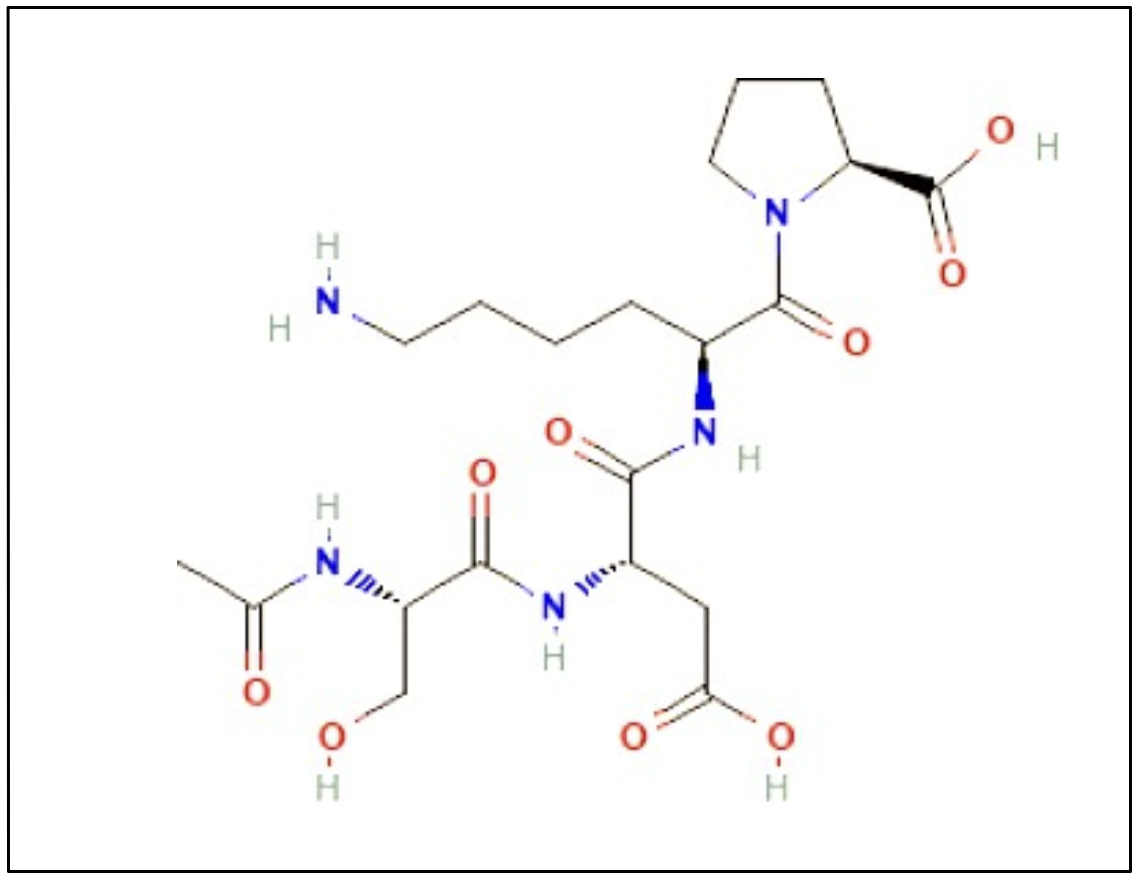
Ac-SDKP beskytter hjertet (baseret på dyreforsøg)
Flere videnskabelige undersøgelser har beskrevet Ac-SDKP's potentiale for hjertesundhed i både akutte og langsigtede problemer. I en musemodel for myokardieinfarkt administrerede Nakagawa et al. Ac-SDKP i en dosis på 1,6 mg/kg/dag via en lille subkutan pumpe og fandt klare fordele: Revner i hjertevæggen (hjertesprængninger) faldt fra 51,0% til 27,3%, og dødeligheden faldt fra 56,9% til 31,8%. Peptidet så ud til at virke ved at berolige 'førstehjælps'-immunceller, der kan forværre skaden (M1-makrofager), mens det ikke ændrede hjælpsomme reparationsmakrofager (M2) eller neutrofiler. Det bremsede også virkningen af et enzym (MMP-9), der nedbryder hjertevæv efter infarkt, mens en anden markør (MPO) var uændret, hvilket tyder på en målrettet, tilsigtet handling [2]. I tilfælde af ardannelse i hjertet forårsaget af langvarigt højt blodtryk viste Peng et al., at Ac-SDKP kunne reducere eksisterende arvæv, ikke bare forhindre det. Hos rotter med en veletableret model for forhøjet blodtryk reducerede daglig indgivelse af Ac-SDKP i en dosis på 400-800 µg/kg (subkutant) i 8 uger mængden af kollagen i hjertet - det vigtigste tegn på ardannelse - på en dosisafhængig måde (den højere dosis var mere effektiv). Blodtrykket i sig selv faldt ikke, og de normale reaktioner på angiotensin I og bradykinin var upåvirkede, så fordelen skyldtes ikke udelukkende en reduktion af blodtrykket. Blodets indhold af Ac-SDKP steg 2-5 gange, og de vigtigste ardannende signaler i hjertet (TGF-β og CTGF) blev reduceret, hvilket bekræfter en direkte anti-ardannende effekt [3].
Efter et myokardieinfarkt kan vedvarende hævelse og ardannelse føre til hjertesvigt. Yang et al. testede Ac-SDKP både tidligt (for at forebygge skader) og senere (for at vende skaden). I begge tilfælde faldt hjertets samlede kollagenindhold (f.eks. fra ~24 til ~15 µg/mg i forebyggelsesgruppen og fra ~23 til ~15 µg/mg i forebyggelsesgruppen).
~14 µg/mg i reverseringsgruppen). Skadelig ophobning af immunceller blev også reduceret: makrofager faldt med cirka en tredjedel i hver gruppe, og TGF-β-positive celler faldt parallelt. Disse fordele blev opnået uden at sænke blodtrykket eller reducere hjertets størrelse, og pumpekraften blev ikke markant forbedret i profylaksegruppen. Ikke desto mindre indikerer det konstante fald i ardannelse og inflammation en forbedring af hjertets struktur over tid [4].
Ac-SDKP kan også forklare nogle af de 'ekstra' vævsfordele, der er observeret med ACE-hæmmende lægemidler. Rasoul et al. sammenlignede en model for angiotensin II-induceret hypertension med grupper, der fik captopril eller Ac-SDKP (400-800 µg/kg/dag). Dette hævede blodniveauerne flere gange og reproducerede mange af de beskyttende egenskaber, der ligner ACE-hæmmere: mindre cellulær hypertrofi i hjertet, færre makrofager og mastceller, lavere niveauer af TGF-β og CTGF og mindre kollagenakkumulering. Det er vigtigt at bemærke, at disse fordele opstod uden at sænke blodtrykket eller reducere hjertefortykkelsen, hvilket tyder på en
direkte beskyttende effekt på hjertevævet [5]. Ac-SDKP bremser ardannelsen i hjertet på celleniveau. I laboratoriet testede Rhaleb et al. meget lave doser af Ac-SDKP (0,05-100 nmol/l) i dyrkede rotte-hjertestøtteceller (fibroblaster) og fandt to vigtige effekter: en reduktion i cellevækst (DNA-kopiering) til normal ved omkring 1 nmol/l og en reduktion i kollagen (det vigtigste "ar"-protein), der produceres som reaktion på endothelin-1, et potent ardannelsessignal. Lavere doser virkede bedst på kollagen; meget høje doser var mindre effektive. Peptidet så ud til at dæmpe en almindelig cellulær signalkontakt (p44/42 MAPK/ERK), og en kendt MAPK-blokker gav den samme fordel. Kort sagt får Ac-SDKP fibroblaster til at bremse både proliferation og overdreven ardannelse, formentlig ved at reducere aktiviteten af en vigtig vækstvej [6].
Desuden beskytter det hjertet mod skader forårsaget af galectin-3. I en undersøgelse af voksne rotter gav Liu et al. galectin-3 (et protein, der inducerer inflammation og ardannelse) i fire uger og observerede flere inflammatoriske celler, tykkere hjertevægge, mere alvorlig ardannelse omkring blodkar og mellem celler, højere niveauer af TGF-β/Smad3-signalering (en vej, der fremmer ardannelse) og svagere pumpning ved ekkokardiografi. Tilsætning af Ac-SDKP (800 µg/kg/dag) forhindrede de fleste af disse ændringer: inflammatoriske celler, ardannelse og fortykkelse af hjertevæggen blev reduceret, og hjertefunktionen blev forbedret. Data tyder på, at det beskytter hjertet ved at slukke for TGF-β/Smad3-"ardannelseskontakten" og dæmpe inflammation [7]. Desuden reducerer det ardannelse i hjertet ved langvarig hypertension uden at ændre selve blodtrykket. Ved hjælp af en klassisk vaskulær model (2 nyrer, 1 klemme) hos rotter administrerede Rhaleb et al. Ac-SDKP (400 µg/kg/dag, subkutant). Selvom blodtryk og hjertehypertrofi forblev forhøjet, reducerede behandling med peptidet både inflammatoriske og prolifererende celler i myokardiet betydeligt. Det er vigtigt, at det normaliserede den interstitielle kollagenfraktion og reducerede den fra ca. 10,1% hos hypertensive rotter til ca. 5,4%, et niveau, der næsten er identisk med niveauet hos kontroldyr (≈5,3%). Kort sagt reducerede det de skadelige vævslæsioner, selv når trykbelastningen forblev uændret, hvilket tyder på en direkte rolle i vævsheling [8]. I kombination med thymosin-β4 fremmer Ac-SDKP desuden vævsreparation efter myokardieinfarkt. I en narrativ gennemgang fandt Cavasin et al. ud af, at thymosin-β4 fremmer både cellemigration og -overlevelse. Dets derivat, Ac-SDKP, giver yderligere fordele ved at fungere som et anti-fibrotisk middel ved forhøjet blodtryk. I modeller for myokardieinfarkt viste Ac-SDKP sig at vende ardannelsen og reducere inflammation. Det fremmede også angiogenese, som det blev vist i både in vivo- og ex vivo-undersøgelser. Desuden reducerede Ac-SDKP risikoen for brud på hjertevæggen hos mus, hvilket understreger dets terapeutiske potentiale inden for kardiovaskulær reparation. Der er et stort overlap i fordelene, hvilket tyder på, at Ac-SDKP bærer en del af den terapeutiske effekt af thymosin β4. Forskeren nævnte dog, at der stadig er behov for undersøgelser på mennesker for at bekræfte disse laboratorieresultater og dyreforsøg [9].
Desuden reducerer Ac-SDKP aktiviteten af vævsnedbrydende enzymer, der udløses af IL-1β. I voksne rottehjertefibroblaster viste Rhaleb et al. at interleukin-1β (IL-1β), et pro-inflammatorisk cytokin,
øgede udtrykket af matrixmetalloproteinaser (MMP-2, MMP-9 og MMP-13) markant. Disse enzymer nedbryder komponenter i den ekstracellulære matrix og bidrager til negativ remodellering. Ac-SDKP ændrede ikke det basale udtryk af MMP'er. Men det hæmmede kraftigt den IL-1β-inducerede stigning i niveauet af disse enzymer. Samtidig øgede Ac-SDKP udtrykket af vævsinhibitorer af metalloproteinaser (TIMP-1 og TIMP-2), naturlige hæmmere af MMP-aktivitet. Dette bidrog til at genskabe balancen i matrixomsætningen. Ac-SDKP reducerede også aktiveringen af to vigtige signalveje, der driver inflammation og proliferation: NF-KB og ERK/MAPK. Interessant nok øgede IL-1β-stimulering ikke kollagenproduktionen i denne model. Ac-SDKP havde heller ingen effekt på kollagensyntesen. Det tyder på, at dets beskyttende rolle skyldes en selektiv rebalancering af vævsmodellering snarere end en generel ændring i kollagenproduktionen. Samlet set indikerer disse resultater, at Ac-SDKP kan beskytte myokardiet mod patologisk remodellering ved at genskabe balancen i matrixreguleringen [10].
Ac-SDKP beskytter mod autoimmun hjerteskade hos rotter. I en model for T-celle-induceret myokarditis behandlede Nakagawa et al. immuniserede Lewis-rotter med Ac-SDKP og observerede bevarelse af hjertefunktionen, både systolisk og diastolisk. Behandlingen reducerede også hjerteforstørrelse, reducerede ardannelse og bevarede en sundere myokardiestruktur. Histologiske analyser viste et lavere antal infiltrerende immunceller, herunder makrofager, dendritiske celler og T-lymfocytter. Parallelt hermed blev niveauerne af vigtige inflammatoriske mediatorer, herunder cytokiner (IL-1α, TNF-α, IL-2, IL-17), kemokiner (CINC-1, IP-10), adhæsionsmolekyler (ICAM-1, L-selectin) og matrixmetalloproteinaser, reduceret betydeligt. Interessant nok ændrede Ac-SDKP ikke niveauerne af myosin-specifikke autoantistoffer eller antigen-specifikke T-celleresponser. Dette indikerer, at den kardiobeskyttende effekt primært skyldes en reduktion i rekrutteringen af immunceller og hæmning af inflammatoriske mediatorer, snarere end en ændring i produktionen af autoantistoffer eller aktivering af T-celler [11].
Ac-SDKP reducerer inflammation og dannelse af kollagentværbindinger ved angiotensin II-induceret hypertension. González et al. gav rotter angiotensin II i tre uger, og en separat gruppe blev behandlet med Ac-SDKP. Blodtryk og hjertehypertrofi forblev forhøjet i begge grupper, men Ac-SDKP forhindrede stigningen i både total kollagen og tværbundet kollagen. Denne beskyttende effekt skyldtes hæmning af lysyloxidase (LOX) mRNA og LOXL1-protein, enzymer, der er ansvarlige for tværbinding af kollagen og afstivning af ar. Derudover reducerede Ac-SDKP udtrykket af TGF-β, hæmmede aktiveringen af NF-KB og reducerede infiltrationen af CD4⁺ T-lymfocytter og CD8⁺-makrofager i hjertevævet. Det er vigtigt at bemærke, at tilstrømningen af CD4⁺ T-celler korrelerede med LOXL1-ekspression, hvilket tyder på en mekanistisk forbindelse mellem immuncelleaktivitet og fibrose. Disse resultater fremhæver, at Ac-SDKP udøver potente anti-fibrotiske og anti-inflammatoriske virkninger uafhængigt af dets virkninger på blodtrykket [12].
Desuden beskytter det hjertet efter myokardieinfarkt hos mus i de tidlige og sene stadier. Peng et al. gav Ac-SDKP (1,6 mg/kg/dag) til C57BL/6J-mus efter et myokardieinfarkt. I den første uge reducerede behandlingen antallet af dødelige vægbrud, reducerede ICAM-1-niveauer, reducerede makrofagtilstrømning og gelatinefordøjelsesaktivitet, hæmmede p53 og reducerede myokardiecelledød; samtidig steg antallet af små blodkar i kanten af skaden, hvilket tyder på bedre vækst af nye kar. Efter fem uger viste hjerterne mindre interstitiel kollagen, bevaret struktur, lavere niveauer af endoplasmatisk retikulumstress (CHOP) og bevaret SERCA2 (afgørende for calciummetabolismen) samt generelt bedre funktion. Kort sagt reducerer det tidlige skader og fremmer en sundere langsigtet remodellering [13].
I en anden undersøgelse reducerer Ac-SDKP ardannelse i hjertet og forbedrer den diastoliske funktion ved diabetisk kardiomyopati. Castoldi et al. inducerede diabetes hos rotter, og to måneder senere begyndte de at give Ac-SDKP (1 mg/kg/dag med minipumper) i otte uger. Rotter med diabetes udviklede høje sukkerniveauer, markant interstitiel og perivaskulær fibrose og højere TGF-β1- og phospho-Smad2/3-niveauer i hjertet. Ac-SDKP reducerede begge typer fibrose og reducerede TGF-β/Smad-signalering, også hos dyr, der fik ACE-hæmmeren ramipril. Ultralyd af hjertet viste, at diabetes forringede systolen og diastolen; insulin og ramipril genoprettede begge funktioner, mens Ac-SDKP delvist forbedrede diastolen (diastolisk funktion). Disse data fremhæver den antifibrotiske fordel med en moderat stigning i funktionen i denne model [14]. Desuden beskytter det koronarkarrene mod strålingsskader og bevarer blodgennemstrømningen. I en rottemodel med thoraxbestråling administrerede Sharma et al. Ac-SDKP subkutant i 18 uger. Stråling reducerede blodgennemstrømningen i hvile, dræbte endotelceller, øgede koronar fibrose og forstyrrede tight junction-proteiner (claudin-1, JAM-2). Dette genoprettede blodgennemstrømningen til normal, bevarede endotelceller, reducerede fibrose og genoprettede tight junctions. Laboratorieundersøgelser viste, at Ac-SDKP trænger ind i endotelceller og reducerer strålingsinducerede niveauer af reaktive iltarter; i levende dyr blev det mærkede peptid koncentreret i endotelceller inden for få timer. Disse resultater indikerer vaskulær beskyttelse, mindre oxidativ skade og bedre mikrovaskulær integritet efter bestråling [15]. Desuden reducerer det stressinduceret ardannelse i hjertets støtteceller. I humane hjertefibroblaster blev cellerne forbehandlet med Ac-SDKP (10 nM) og derefter behandlet med tunicamycin (0,25 µg/ml), som forårsager 'proteinstress' inde i cellefabrikken (endoplasmatisk retikulum). Ac-SDKP hjalp med at stoppe stressede celler i at producere for meget kollagen. Det virkede ved at berolige den cellulære reaktion på stress, sænke aktiviteten af et stressprotein kaldet CHOP og reducere aktiviteten af en inflammatorisk switch kaldet NF-KB. Det sænkede også niveauet af IL-6, som er det signal, der udløser inflammation. Da CHOP blev genetisk reduceret, fortsatte det med at reducere NF-κB- og type I-kollagenaktiviteten på både protein- og mRNA-niveau, hvilket bekræftede den samme vej [16]. Kort sagt: Under stressforhold hjælper dette cellerne med at undgå overdreven produktion af arproteiner.
Desuden reducerer det betændelsen i karrenes foring, som er fremkaldt af TNF-α. I humane koronararterieendotelceller inducerede TNF-α-stimulering en betydelig stigning i udtrykket af ICAM-1. Dette adhæsionsmolekyle spiller en vigtig rolle i at fremme leukocytadhæsion til blodkarrets overflade. Forbehandling med Ac-SDKP reducerede ICAM-1-niveauerne betydeligt på en dosisafhængig måde. Mekanistisk analyse viste, at denne effekt blev medieret af hæmning af IKK → IκB → NF-κB-signalkaskaden, som er afgørende for aktivering af inflammatorisk genekspression. Interessant nok var to andre signalveje, p38 MAPK og ERK, uændrede, hvilket indikerer, at Ac-SDKP selektivt interagerer med NF-κB-vejen for at udøve antiinflammatoriske virkninger i endotelceller [17]. Ac-SDKP hjælper med at holde karslimhinden i ro og reducerer dens "klæbrighed" under inflammation. Desuden forhindrer det ardannelse i store arterier ved angiotensin II-induceret hypertension, selv uden at sænke selve trykket. Hos rotter behandlet med angiotensin II reducerede Ac-SDKP kollagenakkumulering i aorta og reducerede signaler (mRNA af type I- og III-kollagen), der forårsager ardannelse. Det reducerede også proteinkinase C-overaktivitet, oxidativ stress, ICAM-1 og makrofagers indtrængen i karvæggen. Fibrosesignaler faldt (mindre TGF-β1 og Smad2-aktivitet), mens den naturlige hæmmer af denne vej (Smad7) steg. Blodtryk og aortatykkelse forblev høje, så disse fordele for karvæggen skyldtes direkte vævseffekter snarere end trykændringer [18].
Ac-SDKP beskytter også hjertet mod stråleskader. Hos rotter, der modtog målrettet thoraxstråling, bevarede 18 ugers Ac-SDKP hjertefunktionen, reducerede ophobning af ekstracellulær matrix og fibrose, reducerede tilstrømningen af makrofager og reducerede hjertecelledød. Niveauet og frigivelsen af Mac-2 (galectin-3), et makrofagprotein, der er ansvarligt for fibrose, faldt også. Ac-SDKP blev observeret inde i makrofager nær cellekernen og forhindrede den strålingsudløste frigivelse af Mac-2; når fibroblaster manglede Mac-2, forårsagede stråling meget svagere ardannelsessignaler [19]. Det hjælper med at opretholde en sundere vaskulatur og hjertevæv efter bestråling ved at reducere inflammation og ardannelse.
Ac-SDKP for lungesundhed (baseret på dyreforsøg)
Ac-SDKP viste mere potente antifibrotiske effekter end thymosin-β4 i lungemodeller. Først i laboratorieundersøgelser med lungeceller fra mennesker med idiopatisk lungefibrose (IPF) bremsede det overdreven cellevækst og reducerede to TGF-β-inducerede fibrosesignaler: α-SMA og kollagen. Hos mus, der fik bleomycin for at fremkalde lungeskade, hjalp thymosin-β4 på et tidligt tidspunkt (dag 7) ved at reducere inflammation og tidlig ardannelse, men stoppede ikke fibrose på senere stadier (dag 14-21). Disse resultater tyder på, at Ac-SDKP blokerer de primære stadier af ardannelse i celler og kan give mere stabile og længerevarende anti-fibrotiske fordele end dets forløber, thymosin-β4 [20]. Desuden hæmmer det silica-associeret lungeardannelse ved at genoprette KIF3A og slukke for β-catenin-signalering.
. Især ved silikose var KIF3A-niveauerne lave i patientprøver og i rottelunger. Når KIF3A blev genoprettet, faldt aktiviteten af β-catenin og dets downstream-drivere MRTF-A og SRF, hvorved epitel-til-myofibroblast-overgangen (EMyT), der er forbundet med ardannelse, blev bremset. Dette øgede konsekvent KIF3A's funktion og reducerede følgelig β-catenin/MRTF-A/SRF-signalering. Men når KIF3A blev elimineret, mistede Ac-SDKP disse fordele, hvilket bekræfter, at KIF3A er afgørende for dets anti-fibrotiske virkning [21].
I en anden undersøgelse dæmpede Ac-SDKP i kombination med VIP KOL-relaterede forandringer forårsaget af cigaretrygning hos mus. Det reducerede oxidativ skade (lavere niveauer af MDA), ardannelse (lavere niveauer af hydroxyprolin) og en vigtig drivkraft for fibrose (lavere niveauer af TGF-β). Samtidig faldt antallet af inflammatoriske cytokiner (TNF-α, IL-1β, IL-6), og antioxidantbeskyttelsen blev forbedret (højere SOD-aktivitet). Tilsvarende viste lungevævet under mikroskopet mindre inflammation og mindre strukturel remodellering. Kombinationen af disse stoffer gav antioxidante, antiinflammatoriske og anti-fibrotiske fordele i en model for røgskade [22, 23]. Ac-SDKP viste også signifikante resultater i både forebyggelse og behandling af bleomycin-induceret lungefibrose. Hos CD-1-mus blev Ac-SDKP (0,6 mg/kg, i.p.) administreret fra dag 0 eller Dag 7 forbedrede overlevelsen og reducerede bleomycin-relateret vægttab. Derudover viste lungerne mindre hævelse og færre invasive immunceller, sundere vævsstruktur og mindre fibrose: både kollagenfarvning og opløselige kollagenniveauer faldt. Mekanistisk set faldt de pro-fibrotiske IL-17- og TGF-β-signaler, og α-SMA faldt, hvilket tyder på færre myofibroblaster. Det er vigtigt at bemærke, at fordelene opstod i både tidlige (profylaktiske) og forsinkede (terapeutiske) tidsplaner [24]. Desuden reducerer det silikoseinduceret lungefibrose gennem P-HSP27/SNAI1-vejen. Hos rotter forårsagede silikose en stigning i P-HSP27, SNAI1, α-SMA og kollagen I/III i lungevævet. I modsætning hertil reducerede Ac-SDKP - administreret enten før eksponering eller efter sygdomsdebut - alle disse markører og reducerede antallet af celler, der var positive for både P-HSP27 og α-SMA ved billeddannelse. Det er vigtigt at bemærke, at indgift af Ac-SDKP til raske kontrolpersoner ikke ændrede proteinudtrykket, hvilket tyder på, at effekten er selektiv for syge lunger [25].
Derudover har det vist stærke antifibrotiske virkninger i flere dyreforsøg. En metaanalyse med 18 randomiserede forsøg (428 dyr, 2008-2021) viste, at Ac-SDKP reducerede flere fibrosesignaler sammenlignet med ubehandlede modeller: α-SMA (SMD -2,44), type I-kollagen (SMD -5,36), type III-kollagen (SMD -3,07), TGF-β (SMD -2,88) og pulmonalt knudeområde (SMD
-1,80); alle P<0,001. Desuden blev hydroxyprolin, en kemisk aflæsning af kollagen, også signifikant ændret [SMD 7,62; 95% CI 4,90-10,33; P=0,000], hvilket stemmer overens med en effekt på kollagenomsætningen. Disse resultater indikerer, at Ac-SDKP konsekvent bremser fibrose i modeller for lungesygdomme [26]. I en anden undersøgelse reducerede det TGF-β- og CTGF-niveauerne og hæmmede silica-associeret lungeardannelse hos rotter. Rotter fik silica for at fremkalde fibrose, efterfulgt af profylaktisk eller terapeutisk Ac-SDKP (800 µg/kg/dag). Sammenlignet med silikosekontrolgruppen blev TGF-β1 (til ~0,244 ± 0,016) og CTGF (til ~0,241 ± 0,017) proteinniveauer reduceret betydeligt i de behandlede lunger. På samme måde blev mRNA-niveauerne
faldt, og CTGF-mRNA var markant lavere sammenlignet med modelgrupperne (P<0,05). I profylaksegruppen var både protein og mRNA for TGF-β1 signifikant under niveauerne i 8-ugers silikose-modellen (P<0,05). Endelig bekræftede lungehistologi mindre fibrose [27]. Desuden hæmmer det kollagenakkumulering og forbedrer lungestrukturen ved silikose. Rotter udsat for silikose fik Ac-SDKP enten efter skaden (behandling) eller 48 timer før eksponeringen (profylakse). I behandlingsgrupperne, sammenlignet med silikose-modellerne, faldt silikoseknudeområdet til 84,28% og 67,93%, hydroxyprolin til 70,89% og 58,18%, type I-kollagen til 71,08% og 58,13% og type III-kollagen til 80,13% og 70,70% (på de respektive tidspunkter). I de profylaktiske grupper faldt knuderne til 61,13%, hydroxyprolin til 60,27% og type I- og III-kollagen til 40,13% og 65,77% sammenlignet med den 8-ugers silikose-model. Tilsvarende viste HE- og VG-farvning mildere fibrose. Dette reducerede både kollagenindholdet og den synlige ardannelse [28].
Derudover beskytter det lunger og knogler ved at berolige makrofagernes veje, når de udsættes for silica. Hos rotter og i cellemodeller aktiverede silica TLR4 og RANKL, hvilket forårsagede lungebetændelse og knogleresorption af osteoklaster. I modsætning hertil hæmmede behandling med Ac-SDKP TLR4- og RANKL-signalering, beskyttede lungeelastin, reducerede lungeinflammation og reducerede makrofagaktivering. Samtidig blokerede Ac-SDKP osteoklastdifferentiering i knoglerne og hjalp med at bevare knogletætheden og mikroarkitekturen. Disse resultater indikerer en dobbelt beskyttelse: sundere lunger og mere stabile knogler ved silica-relaterede sygdomme [29]. Det reducerer også ardannelse i lungerne ved at hæmme modningen af ardannende celler. TGF-β1 stimulerer normalt lungestøtteceller (fibroblaster) til at omdanne sig til myofibroblaster og producere yderligere kollagen. Når Ac-SDKP blev givet før TGF-β1, faldt niveauerne af α-SMA og kollagen, og niveauerne af TGF-β1 og dets receptor faldt også. Hos rotter med silica-induceret lungeskade reducerede administration af Ac-SDKP før eller efter eksponering TGF-β1-niveauer, RAS-signaler og SRF-aktivitet og reducerede antallet af α-SMA-positive myofibroblaster i lungeknuder. Som følge heraf faldt kollagenakkumuleringen, hvilket viser beskyttelse mod fibrose [30, 31]. Desuden beskytter Ac-SDKP den alveolære foring ved at forhindre epitelceller i at omdanne sig til ardannende celler. Under påvirkning af skadesignaler som silikose og TGF-β1 falder epitelmarkører (E-cadherin, SP-A), mens mesenkym- og fibrosemarkører (vimentin, α-SMA, kollagen I/III) stiger. Med Ac-SDKP blev denne skadelige ændring vendt: epitelidentiteten blev bevaret, fibrosemarkørerne faldt, og TGF-β1/ROCK1-vejen blev dæmpet. Derfor forblev den sarte alveolære overflade tættere på det normale og mindre tilbøjelig til ardannelse [32]. Desuden mindsker det "proteinfabrikkens" stress og celledød i alveolære celler, hvilket igen reducerer ardannelse i lungerne. Når silikose rammer, viser cellerne høje ER-stresssignaler (GRP78, phosphoryleret PERK og eIF2α), CHOP og caspase-12, og mange celler dør. Med Ac-SDKP - såvel som ER-stress-blokkeren 4-PBA - faldt disse stressmarkører, celledøden faldt i celleforsøg og hos rotter, og lungekollagenet faldt. Samlet set hjælper Ac-SDKP med at beskytte epitellaget og bremse udviklingen af fibrose ved at berolige PERK/eIF2α/CHOP-stien og caspase-12 [33].
Ac-SDKP for nyresundhed (baseret på dyreforsøg)
Ac-SDKP beskytter nyrerne ved lupus uden at sænke blodtrykket. Nakagawa et al (2017) viste, at det hos lupusudsatte NZBWF1-mus bevarede nyrefiltre (mindre glomerulær sklerose) og reducerede den samlede skade uden at sænke det systoliske blodtryk. Udbruddet af svær hypertension, urinalbumin og for tidlig død indtraf senere med Ac-SDKP, men disse forsinkelser var ikke statistisk signifikante [34]. Stoffet beskytter også nyrefunktionen under saltstress. Worou et al (2015) undersøgte saltfølsomme Dahl-rotter, som blev behandlet med 800 eller 1600 µg/kg/dag i seks uger. Blodtrykket fortsatte med at stige som følge af saltdiæten, men nyrerne viste mindre inflammation, mindre fibrose og sundere filtre. Kun den højere dosis reducerede albuminindholdet i urinen hos saltfølsomme rotter. I den mere resistente stamme (SS13BN) forhindrede begge doser albuminlækage og strukturelle skader [35]. Dette indikerer, at den beskyttende effekt var uafhængig af blodtrykket. Peptidet reducerer også immunmedierede nyreskader ved lupus. Liao et al (2015) fandt, at behandlede mus med lupus efter 20 uger havde en bedre nyrefunktion, selv om niveauet af lupus-autoantistoffer var uændret. Nyrerne indeholdt færre invasive immunceller som makrofager og T-celler. Inflammatoriske signaler som cytokiner og kemokiner var lavere, og aktivering af komplementproteiner (C5-9), RANTES, MCP-5 og ICAM-1 blev hæmmet. Som følge heraf blev filtreringsfunktionen bevaret, og de mikroskopiske skader blev reduceret [36].
I en anden undersøgelse forhindrer det hypertensionsrelaterede nyreskader på trods af vedvarende højt blodtryk. Rhaleb et al (2011) viste, at Ac-SDKP (800 µg/kg/dag i 12 uger) hos mus behandlet med DOCA-saltvand reducerede ardannelse i nyrerne (kollagen), udvidelse af filtreringsmatrix og tilstrømning af monocytter/makrofager, mens blodtrykket forblev forhøjet. Det er vigtigt at bemærke, at albuminindholdet i urinen blev normaliseret - fra 41 ± 5 µg til 13 ± 3 µg pr. 10 g kropsvægt pr. dag, hvilket nærmer sig kontrolniveauet - og tabet af nephrin (et vigtigt protein i filtreringsgabet) blev delvist genoprettet [37]. Ac-SDKP beskyttede således filtreringsbarrieren og reducerede ardannelsen uanset blodtrykket. Desuden beskytter det mod ardannelse og diabetesinduceret nyrefunktion. Shibuya et al (2005) viste, at hos db/db-mus med type 2-diabetes resulterede otte ugers administration af Ac-SDKP via minipumper i en cirka tredobbelt stigning i Ac-SDKP-koncentrationen i plasma uden nogen ændring i blodsukkerniveauet. Som følge heraf blev glomerulært ødem, overdreven mesangial matrixproliferation og ekstracellulær matrixakkumulering forhindret, og plasmakreatininniveauerne nærmede sig det normale. Albuminuri faldt også, selv om faldet ikke var statistisk signifikant. Mekanistisk set blokerede det Smad3 fra at komme ind i cellekernen og reducerede dermed TGF-β/Smad-signalering forbundet med fibrose [38]. Desuden reducerer Ac-SDKP ardannelse i nyrerne ved diabetes og er en yderligere fordel ud over ACE-hæmning. Castoldi et al (2013) inducerede diabetes hos rotter og gav dem derefter Ac-SDKP (1 mg/kg/dag), ramipril (3 mg/kg/dag), begge stoffer sammen eller placebo. Først udviklede ubehandlede diabetiske rotter høje blodsukkerniveauer, højere albuminniveauer i urinen (albuminuri), nyrefibrose
nyrefibrose og reducerede glomerulære nephrin-niveauer. Med Ac-SDKP alene faldt nyrefibrosen, men albuminurien blev ikke forbedret. Med ramipril faldt både albuminuri og fibrose, og nephrinniveauerne blev genoprettet. Det er vigtigt at bemærke, at kombinationen af Ac-SDKP og ramipril gav en større reduktion i fibrose end ramipril alene, selv om albuminuri ikke blev yderligere forbedret. Ac-SDKP reducerer fibrose i diabetisk nefropati og forbedrer den antifibrotiske beskyttelse af ACE-hæmmere uden yderligere fordele på albuminuri [39].
Interessant nok udviklede Zhang et al (2022) en bioinspireret hydrogel med dobbelt netværk bestående af gelatine og curcumin-zink, belagt med DOPA og funktionaliseret med immobiliseret Ac-SDKP. Dette system blev designet til at overvinde begrænsningerne ved frie lægemidler, herunder dårlig opløselighed, absorption og stabilitet. In vivo-anvendelse i delvist nefrektomerede rottenyrer viste, at hydrogelen konsekvent reducerede lokal fibrose, fremmede angiogenese og stimulerede dannelsen af nye nyretubuli. Materialetest bekræftede tilstrækkelig porøsitet, mekanisk styrke og biokompatibilitet, hvilket yderligere understøtter det terapeutiske potentiale [40]. Sammenlignende studier fremhæver også de forskellige og stadieafhængige effekter af thymosin-β4 (Tβ4). Zuo et al (2013) brugte modeller af ensidig ureteral obstruktion i vildtype- og PAI-1-genekskluderede mus til at evaluere Ac-SDKP, Tβ4 og Tβ4 i kombination med prolyloligopeptidase (POP)-inhibitoren. Ac-SDKP reducerede konsekvent fibrose i begge genotyper, hvilket blev demonstreret af lavere kollagen- og fibronektinaflejring, færre aktiverede myofibroblaster og makrofager og reduceret pro-fibrotisk signalering [41]. Desuden viste Wang et al (2010), at Ac-SDKP hæmmede nyrebetændelse og obstruktionsinduceret fibrose. Hos rotter med ensidig ureteral obstruktion reducerede 14-dages behandling tubulointerstitiel ardannelse og inflammatoriske forandringer ved histologisk undersøgelse. Peptidet reducerede infiltration af nyremakrofager (ED-1) og reducerede MCP-1, NF-κB, α-SMA og TGF-β1 proteinniveauer i tubulære og interstitielle celler. MCP-1- og TGF-β1-genekspressionen blev også reduceret, hvilket indikerer, at dette reducerede både inflammatorisk transport og ekstracellulær matrixaktivering, som er nøgledrivere for nyrefibrose [42]. Yderligere beviser kommer fra modeller af hypertension med kronisk nyreskade. Liao et al (2010) administrerede Ac-SDKP i en dosis på 800 µg/kg/dag til rotter efter 5/6 nefrektomi, enten før skaden (forebyggelse) eller efter skaden (reversering). På trods af vedvarende hypertension og venstre ventrikelhypertrofi reducerede behandlingen albuminuri, reducerede makrofaginfiltration og reducerede renale kollagenniveauer i begge grupper. Tab af nephrin i glomeruli blev også delvist bevaret eller genoprettet, hvilket tyder på forbedret integritet af filtreringsbarrieren. Disse resultater fremhæver, at peptidet gav nyrebeskyttelse i både tidlige og fremskredne stadier af sygdommen, hovedsageligt gennem antiinflammatoriske og antifibrotiske virkninger snarere end gennem blodtrykskontrol [43].
Ved aldosteron-salt-hypertension reducerede peptidet ardannelse i både hjerte og nyre uden at påvirke blodtrykket. Peng et al (2001) undersøgte rotter, som havde fået fjernet den ene nyre, og som var
fik aldosteron og salt i seks uger. Denne behandling hævede blodtrykket, forstørrede hjertet og nyrerne og øgede arvæv (kollagen) sammen med cellevækstmarkører (PCNA). Indgivelse af Ac-SDKP, især i den højere dosis på 800 µg/kg/dag, reducerede kollagen og PCNA betydeligt på en dosisafhængig måde. Det er vigtigt at bemærke, at blodtryk og organforstørrelse forblev uændret, mens en lavere dosis (400 µg/kg/dag) gav en delvis fordel [44]. Ved immunmedieret nyresygdom forbedrede peptidet nyrefunktionen og reducerede fibrose. Omata et al (2006) behandlede rotter med anti-GBM-nefritis, der startede 14 dage efter sygdomsdebut, med Ac-SDKP i en dosis på 1 mg/kg/dag i fire uger. Sammenlignet med ubehandlede dyr reducerede det proteinniveauet i urinen, nedsatte urinstof- og kreatininkoncentrationen i plasma og forbedrede kreatininclearance. Vævsanalyse viste mindre glomerulær sklerose og interstitiel fibrose. Mekanistisk set reducerede det fibronektin-, kollagen- og TGF-β1-niveauer, reducerede Smad2-signalering, øgede Smad7 og reducerede makrofag-akkumulering i nyrevæv [45]. Ved diabetes blokerede peptidet for ardannelse i nyrerne ved at forhindre blodkarceller i at omdanne sig til ardannende celler. Nagai et al (2014) viste, at Ac-SDKP genoprettede naturlige beskyttelsesveje, herunder let-7-mikroRNA og FGF-receptorsignalering, som var blevet hæmmet af diabetes. Som følge heraf reducerede det fibrose og endotel-til-mesenkymal transition (EndMT). Det er vigtigt at bemærke, at kombinationen med en ACE-hæmmer forbedrede nyrebeskyttelsen endnu mere end ACE-hæmning alene [46].
I en anden undersøgelse genoprettede peptidet et sundt nyremetabolisme og reducerede fibrose. Srivastava et al (2020) sammenlignede ACE-hæmmere, ARB'er, Ac-SDKP og kombinationer af disse hos mus med diabetes. De blokerede også dets naturlige dannelse med en prolinoligopeptidasehæmmer (POPi). Resultaterne viste, at Ac-SDKP formidlede virkningerne af ACE-hæmmere ved at omprogrammere nyremetabolismen: SIRT3 blev genoprettet, mitokondriel fedtsyreoxidation blev forbedret, og unormal glukoseudnyttelse blev reduceret. I modsætning hertil reducerede POPi de naturlige niveauer, fremskyndede fibrose og forstyrrede den metaboliske balance. Det er vigtigt at bemærke, at ACE-hæmmere (men ikke ARB'er) delvist genoprettede niveauerne og reducerede fibrose. Både ACE-hæmmere og Ac-SDKP reducerede mesenkymal remodellering og nedsatte kollagen I- og fibronektinniveauerne i diabetiske nyrer [47].
I kræftbehandling hjalp Ac-SDKP-analogen med at bevare blodceller under kemoterapi. Carde et al (1992) testede seraspenid i et dobbeltblindt, crossover fase I-II-forsøg med 53 patienter, der fik cytarabin eller ifosfamid. Sammenlignet med kontrolperioder havde patienter, der blev behandlet med seraspenid, bedre beskyttelse af perifere blodceller mod kemoterapiens toksicitet. Det var veltolereret og viste ingen bivirkninger. Disse resultater tyder på, at Ac-SDKP-lignende peptider kan beskytte knoglemarven under cytotoksisk behandling [48]. I en anden undersøgelse reducerede peptidet ikke blodtoksiciteten, men var sikkert. Cappelaere et al (1995) undersøgte 84 patienter med fremskreden pladecellekarcinom, som fik carboplatin og en kontinuerlig dosis 5-fluorouracil sammen med
placebo eller goralatid (Ac-SDKP) i en dosis på 12,5 eller 62,5 µg/kg/dag. I løbet af 221 kemoterapicyklusser var der ingen forskelle i de laveste blodtal for leukocytter, granulocytter, blodplader eller hæmoglobin mellem grupperne. Varigheden af toksicitet forblev også uændret. Anæmi og lymfopeni var dog mere almindeligt med goralatid. Samlet set blev lægemidlet tolereret godt, men i disse doser forhindrede det ikke kemoterapirelateret tab af blodlegemer [49].
I både type 1- og type 2-diabetes forbedrede peptidet ardannelse og nyrefunktion. Nitta et al (2016) behandlede CD-1-mus med streptozotocin-induceret type 1-diabetes og db/db-mus med type 2-diabetes med oral Ac-SDKP, imidapril (ACE-hæmmer) eller begge lægemidler i kombination. Oral behandling, enten alene eller i kombination, reducerede glomerulær sklerose og tubulointerstitiel fibrose. Cystatin C-niveauet i plasma, som er forhøjet ved nyresygdom, vendte tilbage til normale niveauer. Alle behandlinger genoprettede undertrykte anti-fibrotiske mikroRNA'er (miR-29 og let-7), og den største forbedring blev observeret i den gruppe, der fik kombinationsbehandling. Urinpeptidniveauerne var højest i den gruppe, der fik kombinationsbehandling, hvilket tyder på en forbedret systemisk eksponering [50]. Ved immunmedieret nyresygdom reducerede dette urinproteinniveauerne og reducerede inflammation og fibrose. Tan et al (2012) administrerede MRL/lpr 1,0 mg/kg/dag i 8 uger til mus med lupus. Sammenlignet med ubehandlede mus med lupus havde mus, der fik peptidet, mindre proteinuri og bedre nyrefunktion. Nyrevævet indeholdt færre infiltrerende T-celler og makrofager. Mekanistisk set var der en reduktion i NF-κB-aktivering og TNF-α-produktion samt en reduktion i pro-fibrotiske markører (TGF-β1, α-SMA og fibronectin). Fosforylering af Smad2/3 blev hæmmet, og Smad7 blev øget. Det er vigtigt at bemærke, at deponering af immunkomplekser og anti-dsDNA-antistofniveauer ikke blev ændret, hvilket tyder på, at fordelene skyldtes en reduktion af inflammation og fibrose snarere end en ændring i antistofdannelsen [51].
Ved fedme og højt saltindtag beskyttede det nyrerne ved at reducere inflammation, fibrose og endda blodtrykket. Maheshwari et al. (2018) undersøgte Zucker lean (ZL) og Zucker obese (ZO) rotter, der blev fodret med normalt salt (0,4%) eller højt saltindhold (4%) i 8 uger, hvor ZO-undergruppen fik en
1,6 mg/kg/dag. Højt saltindhold forværrede nyrebetændelse og fibrose i begge grupper, hvor overvægtige rotter viste den mest alvorlige makrofaginfiltration (87,8 ± 10,8 versus 19,14 ± 1,5 celler/mm² i magre rotter). Behandlingen reducerede makrofaginfiltrationen hos overvægtige rotter til 32,18 ± 2,4 celler/mm² (P<0,05) og reducerede glomerulær sklerose samt interstitiel fibrose i både cortex og medulla (P<0,05). Systolisk blodtryk hos saltfodrede overvægtige rotter faldt også fra 164 ± 6,9 til 144,05
± 14,1 mmHg (P=0,004). Albuminuri var højere hos overvægtige rotter end hos magre rotter, men blev ikke signifikant ændret af saltindtag eller behandling [52].
Ac-SDKP for hjerne- og nervesundhed (baseret på dyreforsøg)
Beskyttelse i modeller af Parkinsons sygdom
Dette peptid hjælper med at beskytte dopaminproducerende neuroner og fremmer bedre motoriske færdigheder og hukommelse i modeller af Parkinsons sygdom. Kamarehei og Zahednasab (2025) var de første til at vise i cellulære eksperimenter, at forbehandling af SH-SY5Y-nerveceller med 20 nM af dette peptid beskyttede dem mod 6-OHDA, et giftstof, der ofte bruges til at efterligne Parkinsons sygdom. I rotteundersøgelser bevarede daglige doser på 800 µg/kg efter hjerneskade med 6-OHDA flere dopaminneuroner og reducerede celledød ved at mindske aktiviteten af caspase-3 og caspase-12. Behandlede rotter viste også bedre motorisk koordination, forbedret rumlig hukommelse og færre symptomer på angst og depression. Mekanistisk set skyldtes fordelene reduceret oxidativ stress, lindret endoplasmatisk retikulum (ER)-stress og reducerede inflammatoriske signaler i hjernen, hvilket fremmer neuronal overlevelse og regenerering [53].
Regeneration efter rygmarvsskade
Det fremskynder også helingen og omdirigerer inflammation i retning af heling efter rygmarvsskade. Hashemizadeh et al (2022) administrerede 0,8 mg/kg subkutant til Wistar-rotter en gang dagligt i syv dage, startende to til seks timer efter rygmarvsskade forårsaget af et fald i vægt. Sammenlignet med ubehandlede dyr fik de behandlede rotter en bedre gangfunktion, mistede færre motoriske neuroner og havde lavere niveauer af TNF-α (et pro-inflammatorisk signal) og caspase-3. Samtidig steg mRNA-niveauet af CD206, en markør for pro-aging M2-makrofager. Vævsundersøgelser viste mindre områder med skader. Samlet set ændrede behandlingen immunresponsen fra skadelig M1-typeaktivitet til beskyttende M2-typeaktivitet med både funktionelle og strukturelle fordele [54].
Beskyttelse efter traumatisk hjerneskade (TBI)
Ac-SDKP hjælper med at beskytte hjernen og fremmer hjernereparation, når det gives kort tid efter skaden. Zhang et al (2017) fremkaldte kontrollerede kortikale skader hos rotter og gav dem dette middel (0,8 mg/kg/dag) via en minipumpe i tre dage, startende en time efter skaden. Fra dag 7 til dag 35 blev de sensorisk-motoriske testresultater forbedret, og på dag 33-35 var den rumlige indlæring også bedre sammenlignet med kontrolgruppen (p < 0,05). Ved undersøgelsens afslutning var mængden af kortikale skader og tab af hippocampus-neuroner faldet, mens væksten af blodkar, dannelsen af nye neuroner og tætheden af dendritiske spikes var højere. Tidlig behandling reducerede også ophobningen af fibrin og dæmpede aktiveringen af immunceller. Mekanistiske tests viste, at blokering af TGF-β1/NF-κB-signalering forklarede en stor del af den antiinflammatoriske effekt [55].
Fordele ved en sygdom, der ligner multipel sklerose (MS)
Det reducerer også hjernestress og inflammation i modeller for multipel sklerose. Pejman et al (2020) udsatte C57BL/6-mus for eksperimentel autoimmun encephalomyelitis (EAE). Typisk øger EAE ER-stressmarkører (caspase-12, CHOP, PDI), oxidativ stress og tilstrømning af immunceller til hippocampus. Med behandlingen faldt caspase-12- og CHOP-niveauerne i oligodendrocytter, caspase-3-aktiveringen faldt, ROS-oxidation og lipidperoxidation faldt, antioxidantkapaciteten blev forbedret, og IL-6/IL-1β-niveauerne faldt. Hjernescanninger bekræftede mindre skade på hippocampus og mindre infiltration af immunceller, hvilket tyder på en langsommere sygdomsprogression [56].
Ac-SDKP for leverens sundhed (baseret på dyreforsøg)
Sænker kemisk induceret ardannelse i leveren
Ac-SDKP-peptidet hjælper med at beskytte leveren mod kemiske skader ved at regulere en vigtig genkontrolkontakt og vækstvej. Wei et al. (2022) undersøgte rotter med carbontetrachlorid (CCl₄)-induceret leverskade og fandt mindre død af stellatceller - de vigtigste ardannende celler i leveren. Fibrose blev også reduceret. Mekanistiske tests viste, at behandlingen reducerede niveauerne af WTAP, det enzym, der tilføjer m⁶A-markører til RNA. Denne ændring stabiliserede RNA Ptch1 og justerede aktiviteten i Hedgehog-stien, som er den vigtigste drivkraft for ardannelse. Samlet set fremhæver resultaterne en anti-fibrotisk effekt gennem WTAP/m⁶A/Ptch1-stien, som regulerer Hedgehog-signalering [59].
Beskyttelse ved fibrose forårsaget af galdegangene
Ac-SDKP beskytter også leveren, når ardannelsen skyldes blokering af galdevejene. Zhang et al (2012) brugte en model med ligering af galdegangene (BDL) på rotter og behandlede dem kontinuerligt i 14 dage. Sammenlignet med ubehandlede dyr havde de, der fik peptidet, hæmmet TGF-β1-signalering og lavere niveauer af markører, der er forbundet med aktiverede stellatceller (α-SMA, FSP-1). Udtrykket af kollagenrelaterede gener (Col I, Col III) og omsætningsenzymer (MMP-2, TIMP-1, TIMP-2) blev også reduceret. Blodmarkører relateret til leverfunktion blev forbedret, idet ALT, AST, bilirubin og protrombintid nærmede sig det normale. På vævspræparater blev der observeret færre mastceller, mindre kollagenakkumulering og en generel reduktion af fibrose og inflammation [60].
Opretholdelse af naturlige forsvars- og reparationssignaler
Det hjælper leveren med at opretholde sin naturlige modstandskraft under langvarig kemisk skade. Chen et al (2010) fandt ud af, at ved kontinuerlig eksponering for CCl₄ faldt de naturlige niveauer af peptidet over tid. Ved at erstatte det med infusion (800 µg/kg/dag i otte uger) opretholdt man baseline-niveauet og reducerede leverskader, inflammation og fibrose. Niveauet af leverenzymer i blodet faldt, og antallet af CD45⁺-inflammatoriske celler faldt.
og aflejringer af kollagen og α-SMA faldt. Pro-fibrotiske signaler, såsom TGF-β1 og phospho-Smad2/3, faldt, mens reparationsrelaterede signaler, BMP-7 og phospho-Smad1/5/8, steg. I cellulære analyser blokerede det direkte stellatcelleaktivering, hvilket bekræfter en anti-fibrotisk effekt på celleniveau [61].
Ac-SDKP til reparation af hud og væv (baseret på dyreforsøg) H3. Hydrogel-hudklæber til at fremskynde heling og reducere ardannelse
En særlig cellulosebaseret hudklæber (Dopa-OCMC-PAA, sammenlignet med OCMC-PAA) blev udviklet til at bære og frigive Ac-SDKP. Begge versioner viste gode hævelse- og nedbrydningsprofiler, høj mekanisk styrke og sikkerhed til brug med celler, men Dopa-OCMC-PAA klarede sig bedst. Hos mus med leverblødning stoppede dette klæbemiddel blødningen hurtigere. I forsøg med fibroblaster øgede det niveauet af enzymer, der er ansvarlige for vævsmodellering (MMP-1 og MMP-3), samtidig med at aktiviteten af kollagengener blev reduceret. Hos kaniner med fortykkede ar i øret reducerede Dopa-OCMC-PAA kombineret med et peptid arscoren, reducerede antallet af celler, forbedrede kollagenstrukturen og viste igen højere niveauer af MMP-1/MMP-3 med mindre aktivitet i kollagengenerne. Sammenfattende viste disse resultater bedre sårheling og mindre ardannelse [62].
Lokal påføring forbedrer hudens overlevelse og reparation
Ved hudklapoperationer på rotter (abdominal og dorsal) øgede injektioner af Ac-SDKP i en dosis på 5 µg/kg to gange dagligt i tre dage overlevelsen af sund hud. Arealet af levedygtige flapper steg fra 50,9 ± 19,3% til 66,4 ± 7,5% for ventrale flapper og fra 53,4 ± 4,2% til 74,7 ± 6,6% for dorsale flapper. For UVB-beskadiget hudvæv forbedrede topisk påføring overlevelsen. Aktuel påføring fremskyndede også ny hudvækst, øgede keratin-14-niveauer (en markør for hudopbyggende celler) og øgede fibronectinniveauer, hvilket viser dets rolle i udviklingen og reparationen af blodkar [63].
Beskyttelse af bloddannelse under kemoterapi
Hos mus, der fik kemoterapimidlet doxorubicin, reducerede indgift af Ac-SDKP i en dosis på 2,4 µg/dag (kontinuerligt eller opdelt) med start 48 timer før behandlingen dødeligheden og beskyttede de stamceller, der er ansvarlige for bloddannelsen (LTRC, CFU-S, HPP-CFC og CFU-GM). Tilsætning af G-CSF fremskyndede yderligere gendannelsen af CFU-GM. Tidspunktet for indgivelsen var afgørende - for at beskytte mod kortvarig marvskade og langvarigt stamcelletab var det nødvendigt at starte indgivelsen før kemoterapi [64].
Stærkere anti-fibrotisk effekt på grund af forbedrede analoger og kombination af ACE-hæmmere
I forsøg med lungefibroblaster reducerede den ACE-resistente form af Ac-SDKP ardannelsessignaler (TGF-β/Smad3) og kollagenakkumulering bedre end den naturlige form. Det forkortede fragment (Ac-DKP) havde kun en svag effekt og blev langsomt nedbrudt af ACE. I kombination med ACE-hæmmere hæmmede peptidet hydroxyprolin (en markør for kollagen) mere end alene, hvilket viser en stærkere effekt og et klinisk potentiale. Ved doser på 10-⁶ til 10-¹⁷ M reducerede både thymosin-β4 (Tβ4) og peptidet mastcellevæksten (bedst ved 10-¹⁴ M) og fremkaldte usædvanlige nukleare ændringer forbundet med cellecyklusstop. Ved en koncentration på 10-⁸ M inducerede de også frigivelse af kemikalier fra mastceller (degranulering), hvor peptidet viste en stærkere effekt (~89%) end Tβ4 (~57%). Andre Tβ4-fragmenter viste ingen effekt, hvilket viser, at effekten var specifik for intakt Tβ4 og peptidet [65, 66].
Ac-SDKP-dosis
I prækliniske undersøgelser indgives Ac-SDKP oftest subkutant via minipumpe i en dosis på ca. 0,8 mg/kg/dag for at reducere fibrose og inflammation i hjertet/karrene og nyrerne. I studier af mus efter myokardieinfarkt bruges en dosis på 1,6 mg/kg/dag nogle gange til at give tidlig beskyttelse. I hjerne/neuroner anvendes normalt en dosis på ca. 0,8 mg/kg/dag i 3-7 dage i korte cyklusser, der starter inden for få timer efter skaden. I celleundersøgelser er det almindeligt at forbehandle med en dosis på omkring 10 nM. I leveren i anti-fibrotiske protokoller gives ofte en dosis på ca. 0,8 mg/kg/dag under kronisk skade. I lungen blev der i bleomycin-modellen brugt en dosis på 0,6 mg/kg intraperitonealt med gentagne doser fra dag 0 eller dag 7. I hud/sårreparation omfattede topisk dosering 5 µg/kg pr. injektion to gange dagligt i tre dage eller hydrogeler, der indeholder peptider til topisk frigivelse. Inden for hæmatologi/knoglemarvsreparation anvendes meget lave mikrogramdoser, f.eks. 2,4 µg/dag i mus før kemoterapi og korte behandlinger på µg/kg/dag i tidlige kliniske forsøg.
Ansvarsfraskrivelse
Denne artikel er skrevet i uddannelsesøjemed og har til formål at øge kendskabet til det stof, der diskuteres. Det er vigtigt at bemærke, at artiklen handler om stoffet generelt - det er ikke en beskrivelse af et specifikt produkt (kemisk reagens). Vi foreslår ikke brug af kemiske reagenser på mennesker - det er forbudt ved lov, og for at et produkt kan bruges til behandling, skal det være registreret som et lægemiddel. Oplysningerne i teksten er baseret på tilgængelig videnskabelig forskning og er ikke beregnet som medicinsk rådgivning eller til at fremme selvmedicinering. Læseren bør konsultere en kvalificeret sundhedsprofessionel i forbindelse med alle beslutninger om sundhed og behandling.
Referencer
- Wang, W., Jia, W. og Zhang, C. (2022). Tβ4-POP-Ac-SDKP-aksens rolle i organfibrose. Internationalt tidsskrift for molekylærvidenskab, 23(21), 13282. https://doi.org/10.3390/ ijms232113282
- Nakagawa, P., Romero, C. A., Jiang, X., D'Ambrosio, M., Bordcoch, G., Peterson, E. L., Harding, P., Yang, X. P. og Carretero, O. A. (2018). Ac-SDKP reducerer dødeligheden og risikoen for hjertebrud efter akut myokardieinfarkt. PLoS One, 13(1), e0190300. https://doi.org/10.1371/ journal.pone.0190300 https://pubmed.ncbi.nlm.nih.gov/29364896/
- Peng, H., Carretero, O. A., Brigstock, D. R., Oja-Tebbe, N. og Rhaleb, N. E. (2003). Ac-SDKP vender hjertefibrose hos rotter med renal vaskulær hypertension. Hypertension, 42(6), 1164–1170. https://doi.org/10.1161/01.HYP.0000100423.24330.96 https://pubmed.ncbi.nlm.nih.gov/14581293/
- Yang, F., Yang, X. P., Liu, Y. H., Xu, J., Cingolani, O., Rhaleb, N. E., & Carretero, O. A. (2004). Ac-SDKP vender inflammation og fibrose hos rotter med hjertesvigt efter myokardieinfarkt. Hypertension, 43(2), 229-236. https://doi.org/10.1161/01.HYP.0000107777.91185.89 https:// pubmed.ncbi.nlm.nih.gov/14691195/
- Rasoul, S., Carretero, O. A., Peng, H., Cavasin, M. A., Zhuo, J., Sanchez-Mendoza, A., Brigstock,
D. R. og Rhaleb, N. E. (2004). Anti-fibrotiske virkninger af Ac-SDKP og hæmning af angiotensin-konverterende enzym ved forhøjet blodtryk. Tidsskrift for hypertension, 22(3), 593-603. https://doi.org/ 10.1097/00004872-200403000-00023 https://pubmed.ncbi.nlm.nih.gov/15076166/
- Rhaleb, N. E., Peng, H., Harding, P., Tayeh, M., LaPointe, M. C. og Carretero, O. A. (2001). Virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på DNA- og kollagensyntese i hjertefibroblaster fra rotter. Forhøjet blodtryk, 37 (3), 827-832. https://doi.org/10.1161/01.hyp.37.3.827 https:// pubmed.ncbi.nlm.nih.gov/11244003/
- Liu, Y.-H., D'Ambrosio, M., Liao, T.-D., Peng, H., Rhaleb, N.-E., Sharma, U., André, S., Gabius, H.-J. og Carretero, O. A. (2009). N-acetyl-seryl-aspartyl-lysyl-prolin forhindrer hjertemodellering og dysfunktion induceret af galectin-3, et lektin, der regulerer vedhæftning/vækst hos pattedyr. American Journal of Physiology-Heart and Circulatory Physiology, 296(2), H404-H412. https://doi.org/ 10.1152/ajpheart.00747.2008 https://pubmed.ncbi.nlm.nih.gov/19098114/
- Rhaleb, N. E., Peng, H., Yang, X. P., Liu, Y. H., Mehta, D., Ezan, E. og Carretero, O. A. (2001). Langtidsvirkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på kollagenaflejring i venstre ventrikel hos rotter med forhøjet blodtryk forårsaget af skade på to nyrer og afklemning af en af dem. Cirkulation, 103(25), 3136-3141. https://doi.org/ 10.1161/01.cir.103.25.3136 https://pubmed.ncbi.nlm.nih.gov/11425781/
- Cavasin M. A. (2006). Terapeutisk potentiale for thymosin beta4 og dets N-acetyl-seryl-aspartyl-lysyl-prolin (Ac-SDKP)-derivat til behandling af hjertet efter myokardieinfarkt. American journal of cardiovascular drugs : medicin, udstyr og andre interventioner, 6(5), 305-311. https://doi.org/ 10.2165/00129784-200606050-00003 https://pubmed.ncbi.nlm.nih.gov/17083265/
- Rhaleb, N. E., Pokharel, S., Sharma, U. C., Peng, H., Peterson, E., Harding, P., Yang, X. P. og Carretero, O. A. (2013). N-acetyl-Ser-Asp-Lys-Pro hæmmer aktivering af matrix metalloproteinase ved interleukin-1β i hjertefibroblaster. Pflügers arkiv - Europæisk tidsskrift for
Fysiologi, 465(10), 1487-1495. https://doi.org/10.1007/s00424-013-1262-8 https:// pubmed.ncbi.nlm.nih.gov/23652767/
- Nakagawa, P., Liu, Y., Liao, T. D., Chen, X., González, G. E., Bobbitt, K. R., Smolarek, D., Peterson, E. L., Kedl, R., Yang, X. P., Rhaleb, N. E. og Carretero, O. A. (2012). Behandling med N-acetyl-seryl-aspartyl-lysyl-prolin forebygger eksperimentel autoimmun myokarditis hos rotter. American Journal of Physiology-Heart and Circulatory Physiology, 303(9), H1114-H1127. https:// doi.org/10.1152/ajpheart.00300.2011 https://pubmed.ncbi.nlm.nih.gov/22923621/
- González, G. E., Rhaleb, N. E., Nakagawa, P., Liao, T. D., Liu, Y., Leung, P., Dai, X., Yang, X. P. og Carretero, O. A. (2014). N-acetyl-seryl-aspartyl-lysyl-prolin reducerer krydsbinding af hjertekollagen og inflammation hos angiotensin II-inducerede hypertensive rotter. Klinisk videnskab, 126(1), 85-
- Peng, H., Xu, J., Yang, X. P., Kassem, K. M., Rhaleb, I. A., Peterson, E. og Rhaleb, N. E. (2019). Behandling med N-acetyl-seryl-aspartyl-lysyl-prolin beskytter hjertet mod overdreven myokardieskade og hjertesvigt hos mus. Canadisk tidsskrift for fysiologi og farmakologi, 97(8), 753-765. https://doi.org/10.1139/cjpp-2019-0047 https://pubmed.ncbi.nlm.nih.gov/30998852/
- Castoldi, G., di Gioia, C. R. T., Bombardi, C., Perego, C., Perego, L., Mancini, M., Leopizzi, M., Corradi, B., Perlini, S., Zerbini, G. og Stella, A. (2009). Forebyggelse af myokardiefibrose med N-acetyl-seryl-aspartyl-lysyl-prolin hos diabetiske rotter. Klinisk videnskab, 118(3), 211-220. https:// doi.org/10.1042/cs20090234 https://pubmed.ncbi.nlm.nih.gov/20310083/
- Sharma, U. C., Sonkawade, S. D., Baird, A., Chen, M., Xu, S., Sexton, S., Singh, A. K., Groman, A., Turowski, S. G., Spernyak, J. A., Mahajan, S. D. og Pokharel, S. (2018). Virkninger af et nyt Ac-SDKP-peptid på strålingsinduceret koronar endotelskade og myokardieblodgennemstrømning i hvile. Kardio-onkologi, 4, 8. https://doi.org/10.1186/s40959-018-0034-1 https:// pubmed.ncbi.nlm.nih.gov/31057947/
- Suhail, H., Peng, H., Matrougui, K. og Rhaleb, N. E. (2024). Ac-SDKP dæmper ER-stress-stimuleret kollagenproduktion i hjertefibroblaster gennem CHOP-medieret hæmning af NF-κB-ekspression. Frontiers in Pharmacology, 15, 1352222. https://doi.org/10.3389/fphar.2024.1352222 https://pubmed.ncbi.nlm.nih.gov/38495093/
- Zhu, L., Yang, X. P., Janic, B., Rhaleb, N. E., Harding, P., Nakagawa, P., Peterson, E. L. og Carretero, O. A. (2016). Ac-SDKP hæmmer TNF-α-induceret ICAM-1-ekspression i endotelceller gennem hæmning af IκB-kinase og NF-κB-aktivering. American Journal of Physiology-Heart and Circulatory Physiology, 310(9), H1176-H1183. https://doi.org/10.1152/ajpheart.00252.2015 https://pubmed.ncbi.nlm.nih.gov/26945075/
- Lin, C. X., Rhaleb, N. E., Yang, X. P., Liao, T. D., D'Ambrosio, M. A. og Carretero, O. A. (2008). Forebyggelse af aortafibrose med N-acetyl-seryl-aspartyl-lysyl-prolin ved angiotensin II-induceret hypertension. American Journal of Physiology-Heart and Circulatory Physiology, 295(3), H1253-H1261. https://doi.org/10.1152/ajpheart.00481.2008 https://pubmed.ncbi.nlm.nih.gov/18641275/
- Sharma, U. C., Sonkawade, S. D., Spernyak, J. A., Sexton, S., Nguyen, J., Dahal, S., Attwood, K. M., Singh, A. K., van Berlo, J. H. og Pokharel, S. (2018). Det lille peptid Ac-SDKP hæmmer
strålingsinduceret kardiomyopati. Cirkulation: Hjertesvigt, 11(8), e004867. https://doi.org/ 10.1161/CIRCHEARTFAILURE.117.004867 https://pubmed.ncbi.nlm.nih.gov/30354563/
- Conte, E., Iemmolo, M., Fruciano, M., Fagone, E., Gili, E., Genovese, T., Esposito, E., Cuzzocrea, S. og Vancheri, C. (2015). Virkninger af thymosin β4 og dets N-terminale fragment Ac-SDKP på TGF-β-behandlede humane lungefibroblaster og i en musemodel af bleomycin-induceret lungefibrose. Ekspertudtalelse om biologisk terapi, 15(Suppl 1), S211-S221. https://doi.org/ 10.1517/14712598.2015.1026804 https://pubmed.ncbi.nlm.nih.gov/26098610/
- Liu, S., Jin, R., Zheng, G., Wang, Y., Li, Q., Jin, F., Li, Y., Li, T., Mao, N., Wei, Z., Li, G., Fan, Y.,
Xu, H., Li, S. og Yang, F. (2023). Ac-SDKP fremmer KIF3A-medieret β-catenin-inhibering gennem en ciliær mekanisme for at begrænse silica-induceret epitelial-myofibroblastisk transformation. Biomedicin og farmakoterapi, 166, 115411. https://doi.org/10.1016/j.biopha.2023.115411 https://pubmed.ncbi.nlm.nih.gov/37651800/
- Cai, J., Chen, Q., Mehrabi Nasab, E. og Athari, S. S. (2022). Immunmodulerende virkninger af N-acetyl-seryl-aspartyl-prolin og vasoaktivt intestinalt peptid på patofysiologien ved kronisk obstruktiv lungesygdom. Grundlæggende og klinisk farmakologi, 36(6), 1005-1010. https:// doi.org/10.1111/fcp.12811 https://pubmed.ncbi.nlm.nih.gov/35763864/
- Wang, J., Qian, Y., Gao, X., Mao, N., Geng, Y., Lin, G., Zhang, G., Li, H., Yang, F. og Xu, H. (2020). Syntese og identifikation af et nyt Ac-SDK (biotin) prolinpeptid, der kan fremkalde anti-fibrotiske virkninger hos rotter, der lider af silikose. Lægemiddeldesign, -udvikling og -terapi, 14, 4315–4326. https://doi.org/10.2147/DDDT.S262716 https://pubmed.ncbi.nlm.nih.gov/33116418/
- Conte, E., Fagone, E., Gili, E., Fruciano, M., Iemmolo, M., Pistorio, M. P., Impellizzeri, D., Cordaro, M., Cuzzocrea, S., & Vancheri, C. (2016). Forebyggende og terapeutiske virkninger af det N-terminale thymosin β4-fragment Ac-SDKP i en bleomycin-induceret lungefibrosemodel. Oncotarget, 7(23), 33841-33854. https://doi.org/10.18632/oncotarget.8409 https:// pubmed.ncbi.nlm.nih.gov/27029074/
- Cao, W., Yao, S. S., Gong, H. B., Zhu, L. Y., Miao, Z. Y. og Deng, H. J. (2022). Regulerende effekt af Ac-SDKP på den fosforylerede heat shock protein 27/SNAI1-vej hos rotter med silikose. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 40(2), 90-96. https://doi.org/10.3760/ cma.j.cn121094-20201218-00702 https://pubmed.ncbi.nlm.nih.gov/35255573/
- Gong, H. B., Zhang, C. M., Tang, X. Y., Gong, R. B., Miao, Z. Y. og Deng, H. J. (2023). Metaanalyse af Ac-SDKP's hæmning af lungefibrose i dyremodeller. Zhonghua Lao Dong Wei Sheng Zhi Ja Bing Til Zhi, 41 (4), 262-270. https://doi.org/10.3760/ cma.j.cn121094-20211115-00565 https://pubmed.ncbi.nlm.nih.gov/37248179/
- Li, Q., Yang, F., Zhang, L.-J., Yan, J.-B., Chen, P., Li, D.-D. og Wu, K.-F.. (2009). [Anti-fibrotisk effekt af N-acetyl-seryl-aspartyl-lysyl-prolin via regulering af udtrykket af transformerende vækstfaktor beta og bindevævsvækstfaktor hos rotter med silikose]. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 27(7), 390-394. PMID: 20039536 https:// pubmed.ncbi.nlm.nih.gov/20039536/
28. Yan, J.-B., Zhang, L.-J. og Li, Q. (2008). [Antifibrotisk virkning af N-acetyl-seryl-aspartyl-lysyl-prolin i lunger fra rotter med silikose]. Zhonghua Lao Dong Wei Sheng Zhi Ye Bing Za Zhi, 26(7), 401-405. PMID: 19080377 https://pubmed.ncbi.nlm.nih.gov/19080377/
- Jin, F., Geng, F., Xu, D., Li, Y., Li, T., Yang, X., Liu, S., Zhang, H., Wei, Z., Li, S., Gao, X., Cai, W.,
Mao, N., Yi, X., Liu, H., Sun, Y., Yang, F. og Xu, H. (2021). Ac-SDKP dæmper aktiveringen af lungemakrofager og knogleosteoklaster hos silica-eksponerede rotter ved at hæmme TLR4- og RANKL-signalveje. Journal of Inflammation Research, 14, 1647-1660. https://doi.org/10.2147/ JIR.S306883 https://pubmed.ncbi.nlm.nih.gov/33948088/
- Xu, H., Yang, F., Sun, Y., Yuan, Y., Cheng, H., Wei, Z., Li, S., Cheng, T., Brann, D. og Wang, R. (2012). Et nyt anti-fibrotisk mål for Ac-SDKP: hæmning af myofibroblast-differentiering i lunger fra rotter med silikose. PLoS One, 7(7), e40301. https://doi.org/10.1371/journal.pone.0040301 https:// pubmed.ncbi.nlm.nih.gov/22802960/
- Wang, X., Liu, Y., Xu, H., Zhang, X., Li, S., Xu, D., Gao, X., Zhang, L., Zhang, B., Wei, Z., Wang, R., Brann, D. og Yang, F. (2016). Acetyleret α-tubulin reguleret af N-acetyl-seryl-aspartyl-lysyl-prolin (Ac-SDKP) udøver antifibrotiske effekter i silica-induceret lungefibrose hos rotter. Videnskabelige rapporter, 6, 32257. https://doi.org/10.1038/srep32257 https://pubmed.ncbi.nlm.nih.gov/27577858/
- Deng, H., Xu, H., Zhang, X., Sun, Y., Wang, R., Brann, D. og Yang, F. (2016). Beskyttende effekt af Ac-SDKP på follikulære epitelceller via TGF-β1/ROCK1-vejmedieret EMT-hæmning i silikose hos rotter. Toksikologi og anvendt farmakologi, 294, 1-10. https://doi.org/10.1016/ j.taap.2016.01.010 https://pubmed.ncbi.nlm.nih.gov/26785300/
- Zhang, L., Xu, D., Li, Q., Yang, Y., Xu, H., Wei, Z., Wang, R., Zhang, W., Liu, Y., Geng, Y., Li, S., Gao, X. og Yang, F. (2018). N-acetyl-seryl-aspartyl-lysyl-prolin (Ac-SDKP) lindrer silikotisk fibrose ved at hæmme apoptose af type II-alveolære epitelceller via formidling af endoplasmatisk retikulumstress. Toksikologi og anvendt farmakologi, 350, 1-10. https://doi.org/10.1016/ j.taap.2018.04.025 https://pubmed.ncbi.nlm.nih.gov/29684394/
- Nakagawa, P., Masjoan-Juncos, J. X., Basha, H., Janic, B., Worou, M. E., Liao, T. D., Romero, C. A., Peterson, E. L. og Carretero, O. A. (2017). Virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på blodtryk, nyreskade og dødelighed ved systemisk lupus erythematosus. Fysiologiske rapporter, 5(2), e13084. https://doi.org/10.14814/phy2.13084 https://pubmed.ncbi.nlm.nih.gov/ 28126732/
- Worou, M. E., Liao, T. D., D'Ambrosio, M., Nakagawa, P., Janic, B., Peterson, E. L., Rhaleb, N. E. og Carretero, O. A. (2015). Beskyttende virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på nyrerne hos Dahl-saltfølsomme rotter. Forhøjet blodtryk, 66(4), 816-822. https://doi.org/10.1161/ HYPERTENSIONAHA.115.05970 https://pubmed.ncbi.nlm.nih.gov/26324505/
- Liao, T. D., Nakagawa, P., Janic, B., D'Ambrosio, M., Worou, M. E., Peterson, E. L., Rhaleb, N. E., Yang, X. P. og Carretero, O. A. (2015). N-Acetyl-Seryl-Aspartyl-Lysyl-Proline: mekanismer for nyrebeskyttelse i en musemodel af systemisk lupus erythematosus. Amerikansk tidsskrift for Fysiologi-Renal fysiologi, 308 (10), F1146-F1154. https://doi.org/10.1152/ajprenal.00039.2015 https://pubmed.ncbi.nlm.nih.gov/25740596/
37. Rhaleb, N. E., Pokharel, S., Sharma, U. og Carretero, O. A. (2011). Nyrebeskyttende virkninger af N-acetyl-Ser-Asp-Lys-Pro i deoxycorticosteronacetat-salt-inducerede hypertensive mus. Tidsskrift for hypertension, 29(2), 330-338. https://doi.org/10.1097/HJH.0b013e32834103ee https:// pubmed.ncbi.nlm.nih.gov/21052020/
- Shibuya, K., Kanasaki, K., Isono, M., Sato, H., Omata, M., Sugimoto, T., Araki, S., Isshiki, K., Kashiwagi, A., Haneda, M. og Koya, D. (2005). N-acetyl-seryl-aspartyl-lysyl-prolin forhindrer nyresvigt og proliferation af mesangial matrix i db/db-mus med diabetes. Diabetes, 54(3), 838-845. https://doi.org/10.2337/diabetes.54.3.838 https://pubmed.ncbi.nlm.nih.gov/15734863/
- Castoldi, G., di Gioia, C. R. T., Bombardi, C., Preziuso, C., Leopizzi, M., Maestroni, S., Corradi, B., Zerbini, G. og Stella, A. (2013). Antifibrotiske virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på nyrerne hos diabetiske rotter. Amerikansk tidsskrift for nefrologi, 37(1), 65-73. https://doi.org/10.1159/000346116 https://pubmed.ncbi.nlm.nih.gov/23327833/
- Zhang, R., Hu, Z., Wang, Y., Qiu, R., Wang, G., Wang, L. og Hu, B. (2022). Biomimetisk hydrogel med dobbeltnet lindrer nyrefibrose og fremmer regenerering af nyrerne. Tidsskrift for Kemi for materialer B, 10 (45), 9424-9437. https://doi.org/10.1039/d2tb01939f https:// pubmed.ncbi.nlm.nih.gov/36378134/
- Zuo, Y., Chun, B., Potthoff, S. A., Kazi, N., Brolin, T. J., Orhan, D., Yang, H.-C., Ma, L.-J., Kon, V., Myöhänen, T., Rhaleb, N.-E., Carretero, O. A. og Fogo, A. B. (2013). Thymosin β4 og dets nedbrydningsprodukt, Ac-SDKP, er nye reparationsmidler i nyrefibrose. Kidney International, 84(6), 1166-1175. https://doi.org/10.1038/ki.2013.209 https://pubmed.ncbi.nlm.nih.gov/23739235/
- Wang, M., Liu, R., Jia, X., Mu, S. og Xie, R. (2010). N-acetyl-seryl-aspartyl-lysyl-prolin dæmper nyrebetændelse og tubulointerstitiel fibrose hos rotter. Internationalt tidsskrift for molekylær Medicin, 26 (6), 795-801. https://doi.org/10.3892/ijmm_00000527 https:// pubmed.ncbi.nlm.nih.gov/21042772/
- Liao, T.-D., Yang, X.-P., D'Ambrosio, M., Zhang, Y., Rhaleb, N.-E. og Carretero, O. A. (2010). N-acetyl-seryl-aspartyl-lysyl-prolin dæmper nyreskade og dysfunktion hos hypertensive rotter med reduceret nyremasse: Hypertension Research Council. Hypertension, 55(2), 459-467. https://doi.org/10.1161/HYPERTENSIONAHA.109.144568 https://pubmed.ncbi.nlm.nih.gov/ 20026760/
- Peng, H., Carretero, O. A., Raij, L., Yang, F., Kapke, A. og Rhaleb, N. E. (2001). Antifibrotiske virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin på hjerte og nyre hos aldosteron-salt-inducerede hypertensive rotter. Hypertension, 37(2 Pt 2), 794-800. https://doi.org/10.1161/01.hyp.37.2.794 https:// pubmed.ncbi.nlm.nih.gov/11230375/
- Omata, M., Taniguchi, H., Koya, D., Kanasaki, K., Sho, R., Kato, Y., Kojima, R., Haneda, M. og Inomata, N. (2006). N-acetyl-seryl-aspartyl-lysyl-prolin dæmper udviklingen af renal dysfunktion og fibrose hos WKY-rotter med etableret glomerulonephritis. Tidsskrift for det amerikanske selskab for nefrologi, 17(3), 674-685. https://doi.org/10.1681/ ASN.2005040385 https://pubmed.ncbi.nlm.nih.gov/16452498/
- Nagai, T., Kanasaki, M., Srivastava, S. P., Nakamura, Y., Ishigaki, Y., Kitada, M., Shi, S., Kanasaki, K. og Koya, D. (2014). N-acetyl-seryl-aspartyl-lysyl-prolin hæmmer diabetes-relateret
diabetesrelateret nyrefibrose og endotelial-mesenchymal transition. BioMed Research International, 2014, 696475. https://doi.org/10.1155/2014/696475 https://pubmed.ncbi.nlm.nih.gov/24783220/
- Srivastava, S. P., Goodwin, J. E., Kanasaki, K. og Koya, D. (2020). Metabolisk omprogrammering med N-acetyl-seryl-aspartyl-lysyl-prolin beskytter mod diabetisk nyresygdom. Britisk tidsskrift af farmakologi, 177 (16), 3691-3711. https://doi.org/10.1111/bph.15087 https:// pubmed.ncbi.nlm.nih.gov/32352559/
- Carde, P., Chastang, C., Goncalves, E., Mathieu-Tubiana, N., Vuillemin, E., Delwail, V., Corbion, O., Vekhoff, A., Isnard, F., Ferrero, J. M., et al. (1992). [Seraspenid (acetylSDKP): Et klinisk fase I-II-forsøg med en hæmatopoietisk inhibitor, der beskytter mod toksiciteten ved monokemoterapi med aracyklin og ifosfamid]. Klinisk undersøgelse C R Acad Sci III, 315(13), 545-550. PMID: 1300237 https:// pubmed.ncbi.nlm.nih.gov/1300237/
- Cappelaere, P., Hecquet, B., Rolland, F., Meeus, L., Domenge, C., Krakowski, I., De Gislain, C., Chauvergne, J., Dufour-Esquerré, F., Carde, P. (1995). [Randomiseret placeboundersøgelse af knoglemarvsbeskyttelse med goralatid hos patienter med pladecellekarcinom i de øvre luftveje og mave-tarmkanalen eller spiserøret, der behandles med en kombination af carboplatin og fluorouracil]. Bull Cancer, 82(9), 732-737. PMID: 8535033 https://pubmed.ncbi.nlm.nih.gov/8535033/
- Nitta, K., Shi, S., Nagai, T., Kanasaki, M., Kitada, M., Srivastava, S. P., Haneda, M., Kanasaki, K. og Koya, D. (2016). Oral administration af N-acetyl-seryl-aspartyl-lysyl-prolin forbedrer nyresygdom hos mus med type 1- og type 2-diabetes gennem et terapeutisk regime. BioMed forskning International, 2016 , 9172157 . https://doi.org/10.1155/2016/9172157 https:// pubmed.ncbi.nlm.nih.gov/27088094/
- Tan, H., Zhao, J., Wang, S., Zhang, L., Wang, H., Huang, B., Liang, Y., Yu, X. og Yang, N. (2012). Ac-SDKP dæmper udviklingen af lupus nefritis i MRL/lpr-mus. International immunofarmakologi, 14(4), 401–409. https://doi.org/10.1016/j.intimp.2012.07.023https:// pubmed.ncbi.nlm.nih.gov/22922317/
- Maheshwari, M., Romero, C. A., Monu, S. R., Kumar, N., Liao, T. D., Peterson, E. L. og Carretero,
O. A. (2018). Nyrebeskyttende virkninger af N-acetyl-seryl-aspartyl-lysyl-prolin (Ac-SDKP) hos overvægtige rotter på en saltrig diæt. Amerikansk tidsskrift for hypertension, 31(8), 902-909. https://doi.org/ 10.1093/ajh/hpy052 https://pubmed.ncbi.nlm.nih.gov/29722788/
- Kamarehei, M., & Zahednasab, H. (2025). Neurobeskyttende virkninger af Ac-SDKP-peptid i SH-SY5Y-celler og en rottemodel af Parkinsons sygdom mod 6-OHDA-induceret oxidativ stress og ER-stress. Neuropeptider, 112, 102534. https://doi.org/10.1016/j.npep.2025.102534 https:// pubmed.ncbi.nlm.nih.gov/40544680/
- Hashemizadeh, S., Pourkhodadad, S., Hosseindoost, S., Pejman, S., Kamarehei, M., Badripour, A., Omidi, A., Pestehei, S. K., Seifalian, A. M. og Hadjighassem, M. (2022). Ac-SDKP-peptid forbedrer den funktionelle genopretning efter rygmarvsskade i en præklinisk model. Neuropeptider, 92, 102228. https://doi.org/10.1016/j.npep.2022.102228 https://pubmed.ncbi.nlm.nih.gov/ 35101843/
- Zhang, Y., Zhang, Z. G., Chopp, M., Meng, Y., Zhang, L., Mahmood, A. og Xiong, Y. (2017). Behandling af traumatisk hjerneskade hos rotter med N-acetyl-seryl-aspartyl-lysyl-prolin. Tidsskrift for
Neurokirurgi, 126(3), 782-795. https://doi.org/10.3171/2016.3.JNS152699 http:// pubmed.ncbi.nlm.nih.gov/28245754/
- Pejman, S., Kamarehei, M., Riazi, G., Pooyan, S. og Balalaie, S. (2020). Ac-SDKP dæmper udviklingen af eksperimentel autoimmun encephalomyelitis ved at hæmme ER og oxidativ stress i hippocampus hos C57BL/6-mus. Hjerneforskningsbulletin, 154, 21–31. https://doi.org/10.1016/j.brainresbull.2019.09.014 https://pubmed.ncbi.nlm.nih.gov/31589901/
- Zhang, L., Chopp, M., Teng, H., Ding, G., Jiang, Q., Yang, X. P., Rhaleb, N. E. og Zhang, Z. G. (2014). Kombinationsbehandling af N-acetyl-seryl-aspartyl-lysyl-prolin og vævsplasminogenaktivator giver potent neurobeskyttelse hos rotter efter slagtilfælde. Slagtilfælde, 45(4), 1108-1114. https:// doi.org/10.1161/STROKEAHA.113.004399 https://pubmed.ncbi.nlm.nih.gov/24549864/
- Kim, D. H., Moon, E.-Y., Yi, J. H., Lee, H. E., Park, S. J., Ryu, Y.-K., Kim, H.-C., Lee, S. og Ryu, J.
H. (2015). Thymosin β4-peptidfragment forbedrer neurogenese i hippocampus og letter rumlig hukommelse. Neurovidenskab, 310, 51-62. https://doi.org/10.1016/j.neuroscience.2015.09.017 https://pubmed.ncbi.nlm.nih.gov/26363149/
- Wei, A., Zhao, F., Hao, A., Liu, B. og Liu, Z. (2022). N-acetyl-seryl-aspartyl-lysyl-prolin (AcSDKP) dæmper leverfibrose via WTAP/m6A/Ptch1-aksen via Hedgehog-vejen. Gene, 813, 146125. https://doi.org/10.1016/j.gene.2021.146125 https://pubmed.ncbi.nlm.nih.gov/34921949/
- Zhang, L., Xu, L. M., Chen, Y. W., Ni, Q. W., Zhou, M., Qu, C. Y. og Zhang, Y. (2012). Antifibrotisk effekt af N-acetyl-seryl-aspartyl-lysyl-prolin på leverfibrose fremkaldt af galdeligering hos rotter. World Journal of Gastroenterology, 18(37), 5283-5288. https://doi.org/10.3748/wjg.v18.i37.5283 https://pubmed.ncbi.nlm.nih.gov/23066324/
- Chen, Y. W., Liu, B. W., Zhang, Y. J., Chen, Y. W., Dong, G. F., Ding, X. D., Xu, L. M., Pat, B.,
Fan, J. G. og Li, D. G. (2010). Bevarelse af basale niveauer af AcSDKP dæmper tetrachlorid-induceret leverfibrose hos rotter. Tidsskrift for hepatologi, 53(3), 528-536. https://doi.org/10.1016/ j.jhep.2010.03.027 https://pubmed.ncbi.nlm.nih.gov/20646773/
- Ameri, Z., Shahabi, A., Farsinejad, A., Sattarzadeh Bardsiri, M., Javedani, H., Bagher, Z., Saraee, A. og Brouki Milan, P. (2025). Cellulosebaseret klæbende hydrogel indeholdende N-acetyl-seryl-aspartyl-lysyl-prolin-peptid for at fremskynde sårheling og forhindre ardannelse i en in vivo-model for kaninørear. International Journal of Biological Macromolecules, 322(Pt 1), 144981. https:// doi.org/10.1016/j.ijbiomac.2025.144981 https://pubmed.ncbi.nlm.nih.gov/40480579/
- Fromes, Y., Liu, J. M., Kovacevic, M., Bignon, J. og Wdzieczak-Bakala, J. (2006). Acetyl-serin-asparaginyl-lysin-prolin tetrapeptid forbedrer overlevelsen af hudlapper og fremskynder sårheling. Reparation af sår og Regeneration, 14 (3), 306-312. https://doi.org/10.1111/ j.1743-6109.2006.00125.x https://pubmed.ncbi.nlm.nih.gov/16808809/
- Massé, A., Ramirez, L. H., Bindoula, G., Grillon, C., Wdzieczak-Bakala, J., Raddassi, K., Deschamps de Paillette, E., Mencia-Huerta, J. M., Koscielny, S., Potier, P., Sainteny, F. og Carde,
P. (1998). Acetyl-N-Ser-Asp-Lys-Pro tetrapeptid (Goralatide) beskytter mod doxorubicin-induceret toksicitet: forbedret museoverlevelse og beskyttelse af knoglemarvsstamceller og progenitorceller. Blod, 91(2), 441-449. PMID: 9427696 https://pubmed.ncbi.nlm.nih.gov/9427696/
65. Ramasamy, V., Ntsekhe, M. og Sturrock, E. (2021). Undersøgelse af det anti-fibrotiske potentiale af peptider med en N-acetyl-seryl-aspartyl-lysyl-prolin-sekvens. Klinisk og eksperimentel farmakologi og fysiologi, 48(11), 1558-1565. https://doi.org/10.1111/1440-1681.13565 https:// pubmed.ncbi.nlm.nih.gov/34347311/
- Leeanansaksiri, W., DeSimone, S. K., Huff, T., Hannappel, E. og Huff, T. F. (2004). Thymosin beta
4 og dets N-terminale tetrapeptid, AcSDKP, hæmmer proliferation og inducerer dysplastiske, ikke-apoptotiske kerner og mastcelledegranulering. Kemi og biodiversitet, 1(7), 1091–1100. https://doi.org/10.1002/cbdv.200490081 https://pubmed.ncbi.nlm.nih.gov/17191900/